Español

Botón de Baja y Botón de Arrepentimiento 150 150 admin

Botón de Baja y Botón de Arrepentimiento
Botón Baja

Resolución de la Secretaría de Comercio N° 271/20

Mediante el dictado de  la Resol. 271/20 de la Secretaría de Comercio Interior resolvió que todas las personas físicas o jurídicas, de naturaleza pública y privada, que presten servicios o comercialicen bienes a consumidores o usuarios mediante la celebración de contratos de adhesión:

  • Deben  publicar en su sitio web un ejemplar del modelo de contrato de adhesión a suscribir por  los consumidores;
  • Dichas publicaciones se deben realizar en la página de inicio de los sitios web, discriminado según las variantes del producto y/o servicio. Asimismo se deberán informar las promociones y bonificaciones ofrecidas, indicando las fechas de comienzo y finalización, sus modalidades, condiciones y limitaciones.

Asimismo se resolvió que los proveedores de telefonía fija, telefonía móvil, acceso a internet, radiodifusión por suscripción, medicina prepaga, suscripción a diarios o revistas, suscripción a bases de datos, asistencia al viajero, emergencias médicas, clubes y/o gimnasios, emisión de tarjeta de crédito por emisores no bancarios y donaciones suscriptas a débito automático,  deberán tener, a simple vista y en el primer acceso, el link mediante el cual el consumidor podrá solicitar la baja del servicio contratado BOTÓN DE BAJA, debiendo ser dicho link de fácil acceso y directo desde la página de inicio del sitio web institucional.

Estas obligaciones entraron en vigencia el día 8 de septiembre del 2020.

Resolución de la Secretaría de Comercio N°424/2020

El 5 de octubre del 2020, se publicó en el Boletín Oficial la Resolución 424/2020, emitida por la Secretaría de Comercio del Interior, mediante la cual se establece que los proveedores que comercialicen bienes y servicios a través de páginas o aplicaciones web deberán incluir un link denominado BOTÓN DE ARREPENTIMIENTO, mediante el cual el consumidor podrá solicitar la revocación de la aceptación del producto comprado o del servicio contratado.

Con relación al funcionamiento de ello, se dispone:

  • El BOTÓN DE ARREPENTIMIENTO deberá ser un link de acceso fácil y directo desde la página de inicio del sitio de Internet y ocupar un lugar destacado, en cuanto a visibilidad y tamaño, no dejando lugar a dudas respecto del trámite seleccionado. Para hacer uso del Botón, el proveedor no podrá requerir al consumidor registración previa ni ningún otro trámite.
  • No se establece expresamente el plazo dentro del cual el consumidor podrá ejercer su derecho de arrepentimiento, pero por aplicación de la Ley de Defensa del Consumidor y el Código Civil y Comercial de la Nación entendemos que el consumidor tiene el derecho irrenunciable de revocar la aceptación dentro de los diez días computados a partir de la celebración del contrato o la entrega del bien, lo que ocurra en último lugar. Si el plazo vence en día inhábil, se prorroga hasta el primer día hábil siguiente.
  • El derecho a revocar la compra se considera irrenunciable y cualquier cláusula, pacto o modalidad que tengan por resultado la imposibilidad de ejercer el derecho de revocación se tienen por no escritos.
  • El proveedor deberá informar al consumidor el número de código de identificación de arrepentimiento o revocación, por el mismo medio y dentro del plazo de 24 horas contados a partir de la solicitud de revocación de la aceptación.
  • El consumidor debe poner el bien a disposición del vendedor y los gastos de devolución son por cuenta de este último.

Cabe aclarar que existen excepciones a la facultad del consumidor de revocar su consentimiento (art. 1116 del Código Civil y Comercial de la Nación) y, por lo tanto, en esos casos no va a requerir implementación del Botón de Arrepentimiento. Estas excepciones serían:

a)      productos confeccionados conforme a las especificaciones suministradas por el consumidor o claramente personalizados

b)      productos que, por su naturaleza, no pueden ser devueltos o puedan deteriorarse con rapidez, denominados usualmente como bienes perecederos;

c)       suministro de grabaciones sonoras o de video, de discos y de programas informáticos que han sido decodificados por el consumidor, así como de ficheros informáticos, suministrados por vía electrónica, susceptibles de ser descargados o reproducidos con carácter inmediato para su uso permanente;

d)      suministro de prensa diaria, publicaciones periódicas y revistas.

Por último es importante mencionar que el Ministerio de Desarrollo Productivo ha insistido en que la correcta aplicación del Botón de Arrepentimiento y decisión de que productos y servicios se ven alcanzados quedará bajo responsabilidad de cada empresa y/o comercio.

Esta obligación entrará en vigencia el 4 de diciembre de 2020, pero entendemos altamente recomendable incorporarlo apenas fuera posible en los sitios web de venta de productos masivos.

Covid-19: Reporte 12/2020 Entrega Especial 150 150 admin

Covid-19: Reporte 12/2020 Entrega Especial

(Este artículo fue originalmente publicado por Pablo Trevisán en LinkedIn Pulse, el día 5 de abril de 2020; el enlace al mismo).

200403 image_190607_wolves_prLa ley 27.442 (LDC)[1], sancionada en mayo de 2018, incorporó varias novedades importantes al régimen argentino de derecho de la competencia.

Entre otras, amplió las facultades de la autoridad de competencia, a la que la dotó de mayor independencia, poniendo especial énfasis en la gravedad de ciertas conductas, en particular, las conductas colusorias entre dos o más competidores.

No siendo el objeto de este breve comentario ampliar sobre el detalle de las diversas novedades de la LDC, intentamos únicamente realizar algunas breves consideraciones en torno a un nuevo instituto que receptó la LDC y que, al parecer, ha sido pasado por alto hasta la fecha.

Nos referimos al art. 29 de la LDC, que dispone: “El Tribunal de Defensa de la Competencia, de conformidad con lo que establezca la reglamentación, podrá por decisión fundada expedir permisos para la realización de contratos, convenios o arreglos que contemplen conductas incluidas en el artículo 2° de la presente , que a la sana discreción del Tribunal no constituyan perjuicio para el interés económico general.”

Es importante recordar que el nuevo art. 2 de la LDC, al que hace referencia el art. 29, enumera una serie de conductas relacionadas con acuerdos entre dos o más competidores que, conforme dispone la nueva LDC, constituirían “prácticas absolutamente restrictivas de la competencia”, se presumiría “que producen perjuicio al interés económico general”, serían “nulos” y “no producirían efecto jurídico alguno”[2]; además de poder ser pasibles de sanciones que exceden los varios miles de millones de pesos.

Los permisos del art. 29 de la nueva LDC, pueden constituir una herramienta muy valiosa en ciertas circunstancias, siempre y cuando los mismos sean utilizados conforme a su fin y para casos muy particulares y por motivos debidamente fundados[3].

La situación ante la cual nos encontramos actualmente, como consecuencia de los diversos efectos negativos de la pandemia del Covid-19, otorga el marco perfecto para entender de qué se trata este instituto y para aplicarlo del modo para el cual fue concebido por el legislador.

Hace aproximadamente un mes, somos testigos de innumerables normas que se han ido emitiendo por parte del Poder Ejecutivo (como así también por las distintas autoridades provinciales y municipales, y organismos diversos).

En este tiempo, ha sido la regla escuchar referencias a conceptos tales como insumos críticos, precios máximos, solicitudes de aumento de producción, asistencias financieras varias, presunto desabastecimiento de ciertos productos e insumos medicinales, de limpieza y sanitarios, entre otros.

Por su parte, la Secretaría de Comercio Interior (SCI) resolvió la suspensión de plazos procesales en los expedientes que tramitan por ante la Comisión Nacional de Defensa de la Competencia (CNDC)[4]. Sin perjuicio de ello, se estableció un mecanismo de presentaciones de emergencia[5] y la CNDC y todo su equipo continúan trabajando activamente, en modo remoto.

Asimismo, alrededor del mundo, las distintas autoridades de competencia han ido reaccionando también según sus respectivas situaciones y según sus marcos normativos aplicables[6].

Por otro lado, no han sido pocas las voces que sugieren “mitigar”, “relajar” o “distender” la aplicación de las normas de competencia, tanto en nuestro país, como en el extranjero. Consideramos que ello puede ser una simplificación muy peligrosa e innecesaria, según cómo, cuándo, dónde y por cuánto tiempo se proponga.

Para el caso de nuestro país, partamos de la premisa que el art. 1 de la LDC dispone que el bien jurídico protegido del régimen de competencia argentino es el “interés económico general”. Dicho en términos más generales, y dejando de lado otras consideraciones más técnicas[7], el interés económico general al que refiere la LDC, no es otro que el interés público, aplicado al derecho y la política de la competencia.

Dicho esto, debe destacarse que las normas, los principios y, no menos importante, el espíritu de la LDC continúa -¡y debe continuar!- teniendo plena vigencia, aún -¡o más aún!- en la situación actual del Covid-19.

Es decir, coludir con un competidor sigue configurando una conducta absolutamente restrictiva a la competencia y se presume que produce perjuicio al interés económico general (arts. 2 y 3); abusar de una posición de dominio en un determinado mercado, sea fijando precios abusivos que impacten sobre los consumidores o realizando conductas que pudieren excluir competidores (arts. 3, 5 y 6) o realizar concentraciones económicas cuyo objeto o efecto fuere restringir la competencia (art. 8), siguen siendo conductas prohibidas bajo la LDC (art. 1).

Sin embargo, no puede dejar de tenerse cuenta que las distintas normas dictadas en el último tiempo con el noble objeto de contener la propagación de la pandemia en nuestro país, podrían llegar a implicar que ciertas personas, sean éstas personas físicas (humanas) o jurídicas, podrían verse involuntariamente inmersos en situaciones complejas, que podrían enmarcarse en algunas de las conductas previamente mencionadas.

En la práctica, podría presentarse una colisión de intereses legítimos entre diversas normas y conductas, como los intereses que pretende proteger la competencia y los que genuinamente pretenden proteger las diversas normas de emergencia sanitaria dictadas en el último mes.

Para ilustrarlo mejor, no sería raro que supermercadistas u otros jugadores de la cadena de distribución del mercado retail o de consumo, en algún momento del avance de la pandemia deban coordinar sus conductas para garantizar la provisión de alimentos; o que laboratorios, distribuidoras, droguerías, farmacias u otros, deban también acordar cómo afrontar la demanda y provisión de ciertos medicamentos o insumos críticos en distintas regiones de nuestro país, por solo nombrar dos áreas críticas -consumo y salud- que, muy probablemente, serán de las más afectadas a medida que avance la propagación de la pandemia en nuestro país.

Es aquí donde el art. 29 de la nueva LDC toma su real dimensión. Aquellos empresarios que se encuentren en las situaciones mencionadas, por un lado, no están exentos de cumplir con las normas de competencia, pero por otro, deben también cumplir las normas de emergencia.

A los efectos de dar cabal cumplimiento a las segundas, sin cometer ilícitos bajo el régimen de la LDC, la SCI -a instancias de la previa opinión de la CNDC- debería analizar estos casos y, eventualmente, de corresponder, expedir permisos claros,  debidamente fundados y de alcance temporal y geográfico acotados, que otorguen certeza a todas aquellas personas que se encuentren ante esta disyuntiva.

Asimismo, podrían ser los propios interesados quienes soliciten estos permisos a la autoridad de competencia, fundando los motivos por los cuáles correspondería que se expidan y, claramente, sin que ellos impliquen carta de indemnidad para cometer ningún tipo de conductas anti-competitivas.

De lograr esto, habremos logrado balancear correctamente los intereses en pugna, probablemente contribuyamos a que la pandemia sea atacada de un modo más óptimo en los esfuerzos conjuntos que deben realizar los sectores público y privado, y, por último, habrán dado a luz sanamente en nuestro país los permisos del novel art. 29 de la LDC.


[1] Texto Ordenado de la Ley de Defensa de la Competencia 27.442 (acceso al enlace al 3 de abril de 2020): http://servicios.infoleg.gob.ar/infolegInternet/anexos/310000-314999/310241/norma.htm

[2] Art. 2, LDC: “Constituyen prácticas absolutamente restrictivas de la competencia y se presume que producen perjuicio al interés económico general, los acuerdos entre dos o más competidores, consistentes en contratos, convenios o arreglos cuyo objeto o efecto fuere: a) Concertar en forma directa o indirecta el precio de venta o compra de bienes o servicios al que se ofrecen o demanden en el mercado; b) Establecer obligaciones de (i) producir, procesar, distribuir, comprar o comercializar sólo una cantidad restringida o limitada de bienes, y/o (ii) prestar un número, volumen o frecuencia restringido o limitado de servicios; c) Repartir, dividir, distribuir, asignar o imponer en forma horizontal zonas, porciones o segmentos de mercados, clientes o fuentes de aprovisionamiento; d) Establecer, concertar o coordinar posturas o la abstención en licitaciones, concursos o subastas. Estos acuerdos serán nulos de pleno derecho y, en consecuencia, no producirán efecto jurídico alguno.”

[3] La reglamentación del art. 29, mediante el Decreto 480/2018, dista de ser abarcativa y clara; por lo que se requiere una nueva reglamentación, que respete cabalmente el espíritu de la LDC.

[6] Por ejemplo (en todos los casos, último acceso, 3 de abril 2020): (i) EE.UU.: Declaración Conjunta del FTC y el DOJ: https://www.ftc.gov/news-events/press-releases/2020/03/ftc-doj-announce-expedited-antitrust-procedure; (ii) Europa: Declaración de la European Competition Network, https://ec.europa.eu/competition/ecn/202003_joint-statement_ecn_corona-crisis.pdf; (iii) Reino Unido: CMA – Task Force para el COVID-19, https://www.gov.uk/government/publications/covid-19-cma-taskforce/cma-covid-19-taskforce; (iv) Australia: ACCC Autoriza Ventas Coordinadas entre Mayoristas en Mercado de Medicamentos, https://www.accc.gov.au/media-release/medicine-wholesalers-to-co-operate-on-access-to-pharmaceutical-products; (v) Noruega: Konkurranse Tilsynet – Autoridad de Competencia de Noruega, Otorga Excepción Temporal a Sector de Transporte, https://konkurransetilsynet.no/transportation-sector-is-granted-temporary-exception-from-the-competition-act/?lang=en; (vi) Sudáfrica: Comisión de Competencia – Inusual, por COVID-19, recibe más de 500 Denuncias por Precios Excesivos, http://www.compcom.co.za/wp-content/uploads/2020/03/CCSA-COVID-19-statement-31-March-2020-Final-1.pdf; (vii) Chile: FNE – Declaración Pública, https://www.fne.gob.cl/declaracion-publica/, entre otros.

[7] Por ejemplo, consideraciones respecto a si ello se refiere más al bienestar de los consumidores, de los productores, de ambos, o a otras finalidades.

COVID-19: Reporte 01/2020 150 150 admin

COVID-19: Reporte 01/2020

Como es de público y notorio conocimiento, la expansión de la pandemia del Coronavirus (COVID-19) en nuestro país ha exigido de parte de las autoridades tanto nacionales como provinciales y municipales la adopción de una serie de medidas de distinta índole, principalmente de orden preventivo. Por otra parte, en miras a contribuir a contener la propagación del COVID-19 desde Estudio Trevisán hemos tomado medidas para minimizar el trabajo en nuestras oficinas (para más información ver AQUÍ).

Nos proponemos aquí hacer un breve repaso de las normas más relevantes que podrían tener incidencia en el giro de negocios empresarial:

DNU 260/20 publicado el 12/03/2020 (PEN)

A través de este Decreto de Necesidad y Urgencia el Poder Ejecutivo (PEN) amplió la emergencia pública en materia sanitaria establecida por la Ley N° 27.541 de solidaridad social y reactivación productiva en el marco de la emergencia pública aprobada el año pasado, en virtud de la Pandemia declarada por la OMS en relación con el COVID-19, por el plazo de 1 año. La norma es considerada de orden público.

FACULTADES. La medida amplía las facultades del Ministerio de Salud de la Nación para, entre otras:

– Instar a las personas sintomáticas procedentes de zonas afectadas a abstenerse de viajar hacia Argentina, hasta tanto cuenten con un diagnóstico médico de la autoridad sanitaria del país en el que se encuentren con la debida certificación que descarte la posibilidad de contagio.

– Efectuar la adquisición directa de bienes, servicios o equipamiento que sean necesarios para atender la emergencia, en base a evidencia científica y análisis de información estratégica de salud, sin sujeción al régimen de contrataciones de la administración nacional.

– Coordinar la distribución de los productos farmacéuticos y elementos de uso médico que se requieran para satisfacer la demanda ante la emergencia.

– Entregar, a título gratuito u oneroso, medicamentos, dispositivos médicos u otros elementos sanitizantes.

– Establecer la declaración jurada de estado de salud como medida de control sanitario obligatorio para viajeros y otras que se estimen necesarias, incluso al momento de la partida, antes o durante su arribo al país.

– Autorizar la instalación y funcionamiento de hospitales de campaña o modulares aun sin contar con los requisitos y autorizaciones administrativas previas.

ZONAS AFECTADAS. Hasta el dictado del DNU se consideraban zonas afectadas las siguientes: Europa, Estados Unidos, Corea del Sur, Japón, China e Irán. En el día de la fecha, fueron agregados al listado Chile y Brasil.

INSUMOS CRÍTICOS. se podrán fijar precios máximos para el alcohol en gel, los barbijos, u otros insumos críticos, definidos como tales. Asimismo, podrán adoptar las medidas necesarias para prevenir su desabastecimiento. A través de la Resolución 86/20 la Secretaría de Comercio Interior estableció la retrocesión transitoria del precio de venta del alcohol en gel -en todas sus presentaciones-, a los valores vigentes al 15/02/20. Los precios de venta no podrán ser alterados por 90 días corridos. Se intimó a las empresas que forman parte integrante de la cadena de producción, distribución y comercialización del alcohol en gel y sus insumos, a incrementar la producción de tales bienes hasta el máximo de su capacidad instalada.

AISLAMIENTO OBLIGATORIO. Por 14 días y en 5 casos:

1. Personas que presenten fiebre y uno o más síntomas respiratorios (tos, dolor de garganta o dificultad respiratoria) y que además, en los últimos días, tenga historial de viaje a “zonas afectadas” o haya estado en contacto con casos confirmados o probables de COVID-19.

2. Quienes posean confirmación médica de haber contraído el COVID-19.

3. Los “contactos estrechos” de las personas comprendidas en los casos 1 y 2.

4. Personas que arriben al país habiendo transitado por “zonas afectadas”. Deben también brindar información adicional y someterse a un examen médico.

5. Quienes hayan arribado al país en los últimos 14 días, habiendo transitado por “zonas afectadas”.

Resolución 202/2020 (Min. Trabajo)

Se suspende el deber de asistencia al lugar de trabajo, con goce íntegro de sus remuneraciones, a todos los trabajadores y las trabajadoras que se encuentren en las situaciones aislamiento obligatorio, cualquiera sea la naturaleza del vínculo jurídico de que se trate. Los trabajadores y las trabajadoras que se encontraren comprendidos deberán comunicar dicha circunstancia al empleador de manera fehaciente y detallada dentro de un plazo máximo de 48 horas. Dentro de este grupo, quienes no posean confirmación médica de haber contraído el COVID-19, ni la sintomatología descripta, cuyas tareas habituales u otras análogas puedan ser realizadas desde el lugar de aislamiento, deberán en el marco de la buena fe contractual, establecer con su empleador las condiciones en que dicha labor será realizada. Los empleadores y las trabajadoras y los trabajadores deberán facilitar y acatar las acciones preventivas generales y el seguimiento de la evolución de las personas enfermas o que hayan estado en contacto

con las mismas que determine la autoridad sanitaria nacional. Asimismo, deberán reportar ante dicha autoridad toda situación que encuadre en los supuestos de aislamiento.

Resolución 567/2020 (Min. Salud)

Dispone la prohibición de ingreso al país por un plazo de 30 días de las personas extranjeras no residentes que hayan transitado por “zonas afectadas” en los 14 días previos a su llegada, en los términos del artículo 4° del Decreto 260/2020. El plazo podrá abreviarse o extenderse conforme la evolución de la situación epidemiológica. Migraciones también suspendió la tramitación de residencias temporarias de extranjeros de “zonas afectadas”. Es probable que el PEN extienda por el plazo de 15 días la prohibición de ingreso sin importar el país del cual se provenga.

Resolución 108/2020 (Min. Educación)

Manteniendo abiertos los establecimientos educativos, se decide -en acuerdo con el CONSEJO FEDERAL DE EDUCACIÓN y en coordinación con los organismos competentes de todas las jurisdicciones- la suspensión del dictado de clases presenciales en los niveles inicial, primario, secundario en todas sus modalidades, e institutos de educación superior, por 14 días corridos a partir del 16 de marzo y se recomiendan algunas medidas para implementar en estas dos semanas continuando el aprendizaje. Recordamos que las universidades por ser autónomas no dependen del Ministerio de Educación sino que tienen cada una de ellas su propio órgano de Gobierno. De todas formas la mayoría de ellas ya ha suspendido las clases presenciales.

Poder Judicial

Mediante la Acordada 4/20 del 16/03/2020 la Corte Suprema de Justicia de la Nación decidió declarar inhábiles los días 16 a 31 de marzo para las actuaciones judiciales ante todos los tribunales que integran el Poder Judicial de la Nación, sin perjuicio de Ia validez de los actos procesales cumplidos o que se cumplan. Habrá una prestación mínima y se suspenderá la atención al público salvo para actos indispensables. Tenemos noticias que se han suspendido audiencias en el Tribunal Fiscal de la Nación y que provincias como Córdoba, Entre Ríos, Chaco, Salta, Río Negro, La Rioja, Buenos Aires y Tierra del Fuego ya decretaron la feria judicial.

Otras dependencias

Tanto dependencias públicas como privadas están disminuyendo sus servicios de atención al público y suspendiendo actividades y reuniones programadas. Recomendamos chequear disponibilidad y servicios afectados de acuerdo a los trámites y/o gestiones que deban realizar. El transporte público del AMBA opera con servicio limitado. Los expedientes y trámites digitales continúan su curso. Es de esperar demoras y suspensiones en organismos públicos y privados. Todas las actividades turísticas y eventos masivos con una concurrencia superior a las 200 personas han sido cancelados.

Hoy se reunió el gabinete económico y social para adoptar nuevas medidas en el marco de la pandemia. Se esperan novedades en los próximos días.

CNDC: Informe sobre Condiciones de Competencia en Mercado de Medicamentos 150 150 admin

CNDC: Informe sobre Condiciones de Competencia en Mercado de Medicamentos

I. Introducción

La Comisión Nacional de Defensa de la Competencia (CNDC) publicó el 23 de diciembre pasado un informe técnico que resume los resultados de una serie de estudios de mercado realizados desde el año 2017 sobre las condiciones de competencia en el mercado de medicamentos, con el objeto de conocer las condiciones de competencia, en especial, lo relativo a la cadena de distribución de medicamentos y a la integración vertical y/o societaria entre laboratorios y distribuidoras y/o droguerías.

Para tales fines se requirió información y se realizaron audiencias con distintos agentes del sector (laboratorios, droguerías, distribuidoras, organismos públicos, expertos, etc.).

El mismo informe describe los aspectos relevantes del mercado de medicamentos en Argentina desde el punto de vista de la Ley de Defensa de la Competencia Nº 27.442 (LDC), enfocándose particularmente en la etapa de la distribución mayorista. No se incluye dentro del trabajo un análisis de las ventas al canal institucional, las cuales representan un 24%, aproximadamente, del total de expendios.

El informe tiene como antecedente una denuncia presentada a mediados del año 2012 por Farmacitycontra distintos actores del mercado de medicamentos (incluyendo centralmente a los laboratorios y sus tres cámaras empresariales), y una sanción impuesta a instancias de la Autoridad de defensa de la competencia contra una serie de entidades que nuclean a la totalidad de las farmacias de la provincia de Tucumán por la realización de una práctica horizontal colusiva.

Se trata de una descripción del estado de situación, que concluye la investigación oportunamente abierta por la CNDC, y de la cuál no se desprenden conductas por investigar y/o acciones recomendadas, sin perjuicio de que la propia CNDC sostiene que cabe esperar que la industria farmacéutica continúe estando en el centro de la agenda de la autoridad de aplicación de la LDC.

Anteriormente, a comienzos del año 2014, la CNDC había iniciado diversas investigaciones de oficio de mercados considerados relevantes (entre ellos el de medicamentos para uso humano). Ello, en forma concomitante con los controles de precios que lleva adelante la Secretaría de Comercio y los Regímenes Informativos de Precios instaurados mediante Resolución Nº 29/2014 y reglamentado por la Disposición 6/2014 de la Secretaría de Comercio del Ministerio de Economía y Finanzas Públicas de la Nación, y conforme al por entonces vigente Régimen Informativo conf. Resolución Conjunta Nº 66/2014 y Nº 3629/2014 de la Secretaría de Comercio y de la Administración Federal de Ingresos Públicos (AFIP), respectivamente.El número asignado a este expediente (C. 1486) corresponde con una investigación de conducta, dentro de la cual no hemos tenido conocimiento de ninguna imputación ni nos consta que el expediente haya sido archivado. Sobre este expediente no volveremos en este resumen.

A continuación exponemos una síntesis de los puntos más relevantes de este informe, sobre los cuales quedamos a total disposición para ampliar específicamente en caso de creerlo conveniente.

II. La cadena de valor en la industria farmacéutica en Argentina

La cadena de valor de la industria farmacéutica comprende las etapas de: (i) investigación y desarrollo, (ii) producción comercial; (iii) distribución mayorista; y (iv) comercialización minorista.

II.I. Investigación y desarrollo (I&D)

La investigación consiste en el reconocimiento de nuevas moléculas asociadas con propiedades de regulación de procesos biológicos que permitan el tratamiento de determinada enfermedad o patología. La fase de investigación concluye con los estudios toxicológicos y análisis de farmocinética. Concluida la investigación, el desarrollo del medicamento exige una serie de estudios pre-clínicos y clínicos para luego ser aprobado por la autoridad sanitaria correspondiente.

La I&D es una actividad fuertemente regulada en lo referido a la posibilidad de lanzamiento comercial y dependiente de la tasa de innovaciones. Existe un grupo relativamente reducido de laboratorios de capitales multinacionales que comercializan medicamentos en el país, que realizan I&D bajo protección de una patente. Estos laboratorios suelen realizar intensas actividades de marketing a fin de posicionar sus productos. Por otra parte, existen empresas locales que producen medicamentos con patentes ya vencidas.

Las actividades de innovación de los laboratorios nacionales se destinan fundamentalmente a la fabricación de nuevos productos sobre la base de drogas conocidas y con patentes vencidas. En el país existen 18 empresas de capital nacional que elaboran y/o comercializan especialidades medicinales biotecnológicas.

II.II Producción comercial

Operan en Argentina alrededor de 350 laboratorios. La mayoría son empresas nacionales con plantas industriales radicadas en el país, los cuales tienen mayor presencia en medicamentos ambulatorios. El segmento de medicamentos de alto costo es liderado por laboratorios extranjeros. Funcionan además 40 laboratorios estatales, con una participación estimada de mercado baja.

Los laboratorios argentinos están agrupados en cuatro cámaras: CAEMe (mayoría multinacionales), CILFA (medianos y grandes argentinos), COOPERALA (argentinos de menor tamaño) y CAPGEN (pequeños productores de genéricos).

Sin contar los medicamentos de alto costo, los 20 laboratorios más importantes del país acaparan el 70% de las ventas totales. Ninguno de ellos tiene una participación superior al 10%. Si bien el nivel de concentración de la industria aparentaría ser bajo, se requiere el análisis del mercado total de medicamentos desagregando hasta los niveles 3 o 4 (clase terapéutica) de la clasificación ATC (Anatomical Therapeutic Classification) o nivel de monodrogas.

Cerca de la mitad de los mercados relevantes se encuentran altamente concentrados. Respecto a los medicamentos de alto costo, se registra una elevada concentración de la oferta en un número reducido de patologías y drogas. Para la mayoría de las monodrogas (o principios activos) existe un solo laboratorio oferente.

Los principales laboratorios participan indirectamente de las etapas subsiguientes de la cadena (distribución y comercialización mayorista), por medio de vinculaciones societarias con distribuidoras, droguerías y empresas mandatarias.

II.III Distribución

En esta etapa intervienen distribuidoras y droguerías. En Argentina conviven complementariamente los sistemas de “compra-venta” (investment buying) y “entrega por operador logístico” (fee for service). Participan además visitadores médicos y visitadores farmacéuticos.

Las distribuidoras surgieron en la década del 90 como resultado de una estrategia de los laboratorios de mayor tamaño dirigida a reducir costos de distribución e inventarios. El 81% de la facturación de medicamentos vendidos en farmacias se concentra en 4 distribuidoras, las cuales tienen como accionistas a los principales laboratorios nacionales y extranjeros y tienen como clientes alrededor de 100 laboratorios (30% aprox. del total).

Cada laboratorio utiliza una única distribuidora, pero no una única droguería. Es el laboratorio quien elige la distribuidora con la que opera, mientras las farmacias son las que eligen la droguería con la cual operan. A nivel internacional la tendencia creciente es la modalidad de venta directa desde los laboratorios a las farmacias, así como modelos de intermediación mayorista reducida.

Las droguerías tienen un alcance minorista amplio y juegan un papel muy importante en áreas con gran cantidad de locales de venta o ubicadas en espacios geográficos dispersos, con baja densidad de población. Existen droguerías integrales y droguerías especializadas (distribuyen exclusivamente medicamentos de alto costo, agrupadas en CADDE). Las integrales se encuentran agrupadas en ADEM, al tiempo que las tres más grandes representan conjuntamente el 60% de la facturación de droguerías integrales. La mayoría de los laboratorios no tiene participaciones en las grandes droguerías integrales. Las droguerías especializadas no cuentan con vinculación con los laboratorios.

II.IV Comercialización minorista

Existen unas 12.700 farmacias en todo el país, las cuales se abastecen de más de una droguería. Asimismo, son dos los tipos de farmacias: unipersonal o familiar, y sucursales o franquicias. Durante la última década, se observa un gran crecimiento de las redes o cadenas de farmacias.

II.V Empresas mandatarias

Las empresas mandatarias o gerenciadoras son entidades encargadas de administrar y auditar los contratos o convenios de prestaciones de medicamentos ambulatorios y no ambulatorios celebrados entre los laboratorios y las obras sociales, las empresas de medicina prepaga, los hospitales y el resto de los organismos vinculados al sistema de salud. Las más importantes son Farmalink y Preserfar.

PAMI eliminó la intermediación de Farmalink. A partir del 1º de noviembre de 2018 esta actividad la lleva a cabo el propio PAMI a través del sistema FARMAPAMI. En marzo de 2018, se realizó una compra conjunta entre varias instituciones que permitió la reducción de precios (medicamentos de alto costo).

III. Precios

Se sostiene que los laboratorios son quienes fijan los precios a lo largo de la cadena, incluido el precio de venta al público (PVP). Para el caso de los medicamentos de alto costo, la participación de los laboratorios en la formación de precios es más directa. La configuración del sistema de precios y márgenes puede tener consecuencias que distorsionan la competencia.

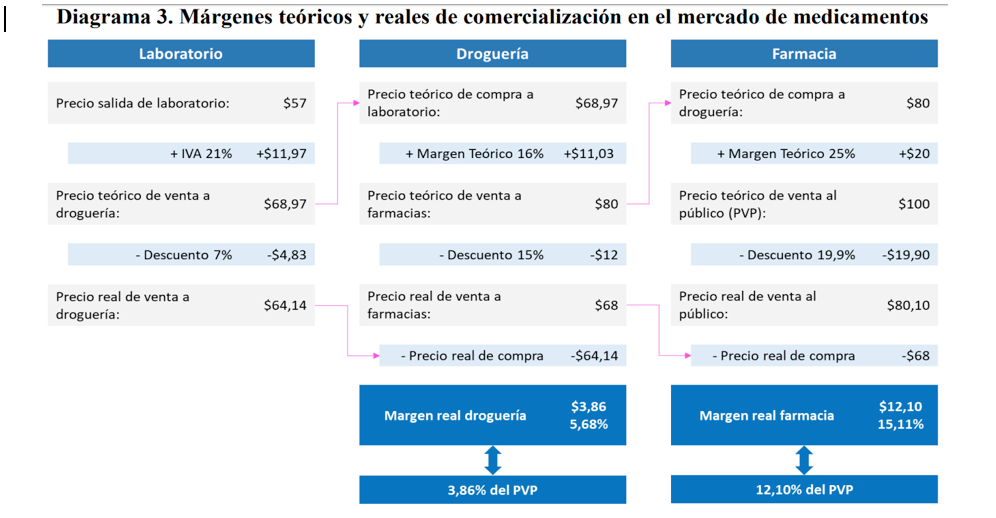
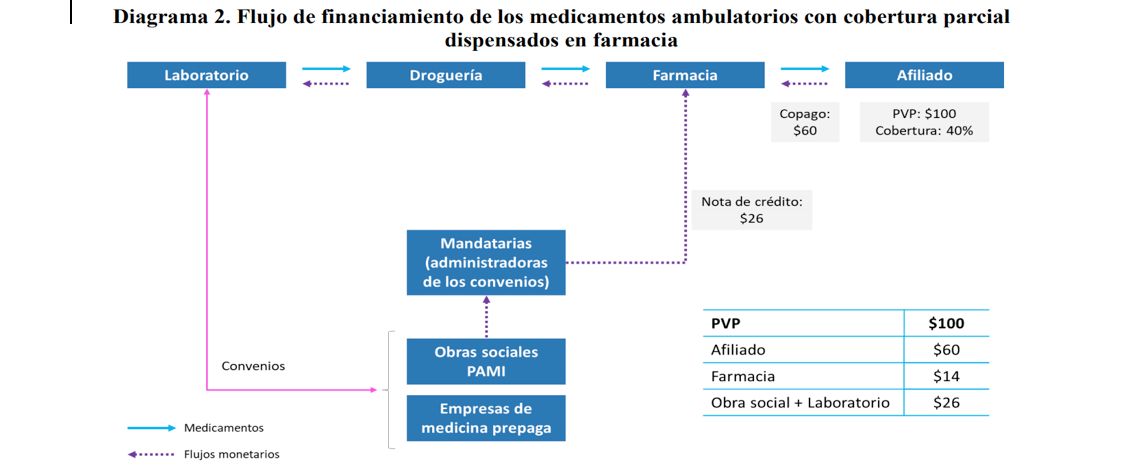
El funcionamiento del sistema de liquidación de los convenios a cargo de las mandatarias para los medicamentos ambulatorios funciona, a grandes rasgos, de la siguiente manera: Del descuento en medicamentos que recibe el paciente de parte de la obra social o prepaga (generalmente, un 40% del PVP, aunque en algunos casos, como por ejemplo en el caso de enfermedades crónicas, puede ser mayor), el seguro de salud cubre entre el 10% y el 15% del PVP (según el convenio que tenga con el laboratorio fabricante) y el resto lo absorben entre el laboratorio y la farmacia. Las mandatarias son las encargadas de liquidar el descuento de las obras sociales y prepagas en medicamentos. El proceso se inicia cuando el paciente adquiere el medicamento y recibe el correspondiente descuento. Luego el farmacéutico envía el troquel con la receta y la firma del paciente a la mandataria, la cual valida la receta y emite una nota de crédito por el porcentaje del descuento que le corresponden a la obra social o prepaga y al laboratorio, y al mismo tiempo les informa a estos dos últimos de dicha operación para que puedan validarla. El farmacéutico utiliza la nota de crédito (con plazos de pago de hasta 60 días) para cancelar deuda con la droguería. Esta última utiliza la nota de crédito para cancelar deuda con el laboratorio. El laboratorio acepta la nota de crédito como forma de pago y luego recibe por parte de las obras sociales y prepagas su parte del descuento aplicado. El Diagrama 2 ilustra este proceso.

Screen Shot 2020-03-10 at 6.23.56 PM

Fuente: informe CNDC

Screen Shot 2020-03-10 at 6.30.29 PM

Fuente: informe CNDC

 IV. Síntesis y conclusiones

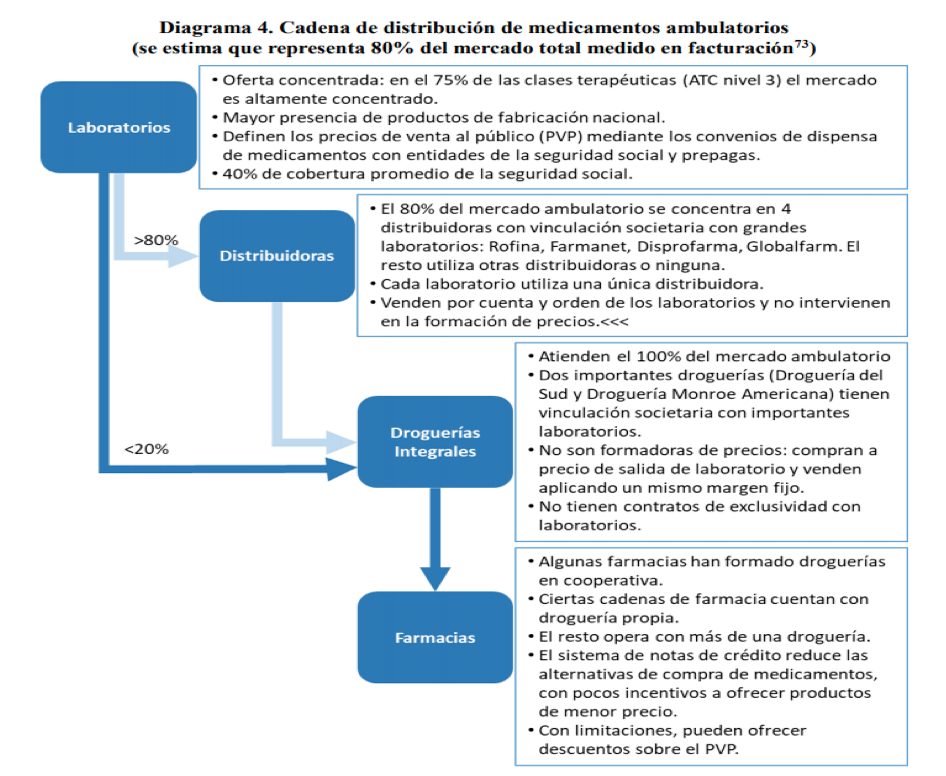
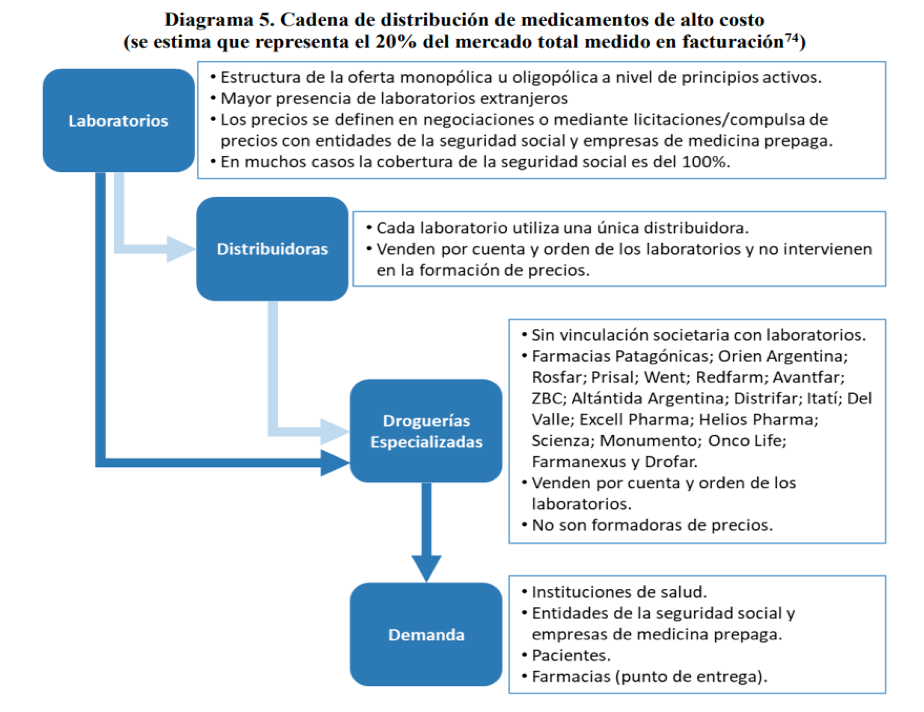
A continuación el Diagrama 4 y el Diagrama 5 muestran de modo sintético los aspectos que el informe de la CNDC destaca como de mayor relevancia acerca de la distribución y comercialización de medicamentos ambulatorios y no ambulatorios (de alto costo y hospitalarios).

 Screen Shot 2020-03-10 at 6.33.36 PM

Fuente: informe CNDC

 Screen Shot 2020-03-10 at 6.34.19 PM

Fuente: informe CNDC

El análisis de toda la información recabada por la CNDC en el marco de la investigación de referencia le permitió a la Autoridad arribar a una serie de consideraciones:

a. En primer lugar, el surgimiento de las distribuidoras tiene su origen en el ahorro de costos logísticos para los laboratorios. A nivel internacional, existe una tendencia creciente hacia esta modalidad de comercialización por la cual la comercialización mayorista se realiza a través de agentes que actúan en consignación, cobrando solo por la logística, sin tener la propiedad del inventario. En la Argentina, las distribuidoras no han reemplazado a las droguerías, sino que se han sumado como un eslabón más de la cadena. La actividad de las distribuidoras, en tanto prestadoras de servicios logísticos, presenta altas barreras a la entrada debido a que es una actividad con fuertes economías de escala y a la necesidad de realizar altas inversiones para cumplir con los estándares que son exigidos para poder participar del mercado. Dadas estas características, en esa etapa opera un número reducido de firmas que distribuyen toda la cartera de medicamentos: ambulatorios, no ambulatorios y de alto costo. La mayor parte de los laboratorios no se encontrarían significativamente imposibilitados de cambiar entre distribuidoras o vender directamente a las droguerías, sin recurrir a los servicios de las distribuidoras. El capital social de las cuatro mayores distribuidoras está constituido (directa o indirectamente) por los mayores laboratorios. La suma de las participaciones de dichos laboratorios en el total de la industria es 37,7%. Por tanto, dichas distribuidoras mayoritariamente distribuyen medicamentos de terceros no vinculados. Las participaciones accionarias pueden darles a los laboratorios accionistas acceso a información sobre la competencia que no se encuentra de otro modo disponible en el mercado, lo cual podría facilitar prácticas anticompetitivas. Sin embargo, las distribuidoras han manifestado que existen estándares altos de confidencialidad de la información de cada laboratorio, y dichos estándares están plasmados en los contratos de las distribuidoras con sus clientes. En los hechos los laboratorios distribuyen sólo a través de una distribuidora.

b. En segundo lugar, en el marco de la investigación se ha observado que existen dos tipos muy distintos de droguerías: las integrales y las especializadas. Las droguerías integrales comercializan la gran mayoría de las especialidades medicinales y laboratorios del mercado. Las droguerías especializadas distribuyen exclusivamente medicamentos de alto costo. El mercado de las droguerías integrales se concentra en tres droguerías que conjuntamente representan alrededor del 60% de la facturación total del segmento de droguerías integrales: Droguería del Sud, Droguería Monroe Americana y Droguería Suizo Argentina. En las droguerías, la presencia de laboratorios accionistas (de modo directo o indirecto) es menor que en el caso de las distribuidoras. En relación a las droguerías especializadas que distribuyen medicamentos de alto costo, no existiría participación societaria de ningún laboratorio. Se ha observado que, en general, las farmacias se abastecen de más de una droguería para su negocio diario. Las grandes droguerías integrales coexisten con otras de menor tamaño y presencia regional, algunas con participación relevante en las zonas donde distribuyen. Entre estas últimas se destaca la presencia de cooperativas, las cuales en muchos casos están conformadas por farmacias o cadenas de farmacias y parecen ser una forma de agregación de la demanda de las farmacias.

c. En tercer lugar, se ha observado que a pesar de que los laboratorios no tienen participaciones societarias significativas en las droguerías y ninguna participación en farmacias, tienen la capacidad de fijar el precio de venta al público (PVP) de los medicamentos, lo cual parece ser la resultante de los convenios de dispensa de medicamentos con las distintas entidades de la seguridad social, que en general incluyen las condiciones en las cuales se realiza la distribución y dispensa de los medicamentos incluidos en los convenios. En su operatoria, estos convenios incluyen un mecanismo de reembolso a las farmacias a través de notas de crédito que, en los hechos, reduce sus alternativas de compra y puede producir cierta fidelización de las farmacias en relación a ciertos productos. Por todos los factores precedentes, se concluye que la posibilidad de que las droguerías o las farmacias puedan ofrecer precios más bajos que los establecidos por los laboratorios o medicamentos genéricos es muy reducida. En el caso de la sustitución por medicamentos genéricos cobran especial relevancia los estudios de bioequivalencia en los casos en que procedan.

Finalmente, la CNDC concluye sosteniendo: “Dadas las particulares condiciones de competencia en las que opera la industria farmacéutica en la Argentina y la importancia desde el punto de vista sanitario de que la población pueda tener el debido acceso a los medicamentos necesarios, y en línea con la práctica de las autoridades de competencia de los países con experiencia más extendida, cabe esperar que la industria farmacéutica continúe estando en el centro de la agenda de la autoridad de aplicación de la Ley 27.442 de Defensa de la Competencia”.

En nuestra opinión, a través de este informe se comienza a describir y analizar la realidad de la producción, distribución y comercialización de medicamentos en Argentina, identificando los distintos actores – algunos de los cuales son dispuestos o exigidos por la regulación y otros han sido creados por la dinámica local, es especial: intermediarios y mandatarios –, pero no avanza, sin embargo, en el análisis de los efectos o condicionamientos que esa estructura ha generado.

En este sentido, el sistema implementado de hecho, de manera consiente o no, pareciera permitir la concentración vertical, generando un contexto favorable para el intercambio de información sensible; al mismo tiempo, pareciera concentrarse el poder de venta de arriba hacia abajo, usando intermediarios no regulados (distribuidoras y mandatarias), mientras que las farmacias se mantendrían atomizadas. Observamos que este informe no se ha referido a la concentración que pareciera también viene sucediendo entre entidades de seguros médicos y centros de salud.

El trabajo tampoco avanza sobre el análisis de ciertas prácticas observadas; por ejemplo: publicación de precios, sistema de fijación de precios y márgenes; sistema de reembolsos a través de notas de crédito y en el contrapeso que ejercen o podrían ejercer las entidades de la seguridad social y las empresas de medicina prepaga en la formación del precio de venta al público de los medicamentos ambulatorios a raíz de su poder de compra.

En consecuencia, bajo este análisis, no se han dado objeciones de la ex CNDC a la estructura general del mercado de medicamentos que fundamenten la apertura de investigaciones de conductas ni condiciones adicionales para procesos de concentración.

Defensa de la Competencia: Se Publica el Nuevo Valor de la Unidad Móvil 150 150 admin

Defensa de la Competencia: Se Publica el Nuevo Valor de la Unidad Móvil

En cumplimiento por lo ordenado por la Ley de Defensa de la Competencia Nº 27.442 (LDC), mediante Resolución de la Secretaría de Comercio Interior Nº 13/2020 -RESOL-2020-13-APN-SCI#MDP- (la Resolución 13/20), publicada en el Boletín Oficial el día de la fecha, se dio a conocer el nuevo valor de la Unidad Móvil (UM).

El artículo 85 de la LDC definió a la UM como una unidad de cuenta y estableció su valor inicial en veinte pesos ($ 20). El mismo artículo 85, establece que el valor de la UM será actualizado automáticamente cada un año, utilizando la variación del Índice de Precios al Consumidor (IPC) que publica el INSTITUTO NACIONAL DE ESTADÍSTICA Y CENSOS (INDEC), organismo desconcentrado en el ámbito del MINISTERIO DE ECONOMÍA.

Dicha unidad móvil es utilizada para definir una serie de valores establecidos en diversos artículos de la LDC. Principalmente, el valor de la UM tiene relación con la determinación de los umbrales para la notificación de operaciones de concentración económica (M&A) ante la autoridad de aplicación de la LDC (es decir, cuándo deben notificarse o cuándo estarían exentas de hacerlo), los máximos y mínimos del arancel o fee de notificación que podría aplicar la autoridad de aplicación (lo que, hasta la fecha del presente, nunca ha sido aplicado por dicha autoridad) y los montos de las multas aplicables.

La Resolución 13/20, considera que «la variación entre diciembre de 2018 y diciembre de 2019 del Índice de Precios al Consumidor (IPC), nivel general, total nacional publicado por el INSTITUTO NACIONAL DE ESTADÍSTICA Y CENSOS (INDEC) ha sido de CINCUENTA Y TRES CON OCHENTA Y TRES CENTÉSIMOS PORCIENTO (53,83%)».

En consecuencia, aplicando dicha variación al valor de la UM que se encontraba vigente para el año 2019 (que, hasta el día de la fecha, fue de $ 26,40), surge que el valor de la UM «para el año 2020 deberá ser igual a pesos cuarenta con sesenta y un centavos ($ 40,61)«.

Partición de Herencia: ¿Se pueden seguir realizando las particiones mixtas? ¿Pueden incluirse en la partición los bienes gananciales del cónyuge supérstite? 150 150 admin

Partición de Herencia: ¿Se pueden seguir realizando las particiones mixtas? ¿Pueden incluirse en la partición los bienes gananciales del cónyuge supérstite?

1) Un breve repaso del concepto de partición de herencia.

Cuando una persona fallece se producen efectos con respecto a su patrimonio. De esta forma, si el causante tenía dos o más herederos nos hallamos ante una comunidad hereditaria. Se forma una masa o universalidad jurídica indivisible de bienes hasta tanto se realice la partición entre los herederos. Es decir, hasta el momento que se produzca la partición cada heredero será titular de una cuota parte o alícuota de esa masa y no de bienes (o parte indivisas de bienes) en particular. Si bien la herencia se adquiere desde el momento mismo de la muerte del causante, la atribución en dominio o condominio sobre los bienes particulares a favor de los herederos recién se producirá con la partición. Entonces podemos decir que la partición de herencia es el acto jurídico en virtud del cual esa masa o universalidad jurídica indivisible de bienes se convierte en bienes específicos, y consecuentemente, cesa el estado de comunidad.

No hay transmisión de bienes entre los comuneros, sino que su objeto es declarar lo que ya tenía cada uno desde el inicio y con efecto retroactivo.

2) El caso de la sucesión en donde participan el cónyuge supérstite y los hijos del causante.

Adicionalmente a lo expuesto en el punto anterior, la muerte de una persona de estado civil casado/a y con hijos, produce la concurrencia de 2 (dos) masas de bienes indivisas: 1) La indivisión hereditaria que está compuesta por la universalidad de los bienes que forman parte del acervo sucesorio del causante; y 2)La indivisión post-comunitaria que está compuesta por la universalidad de los bienes gananciales de la sociedad conyugal disuelta por causa de muerte (arts. 475 inc. a, 481 y 498 del Código Civil y Comercial de la Nación -en adelante “CCCN”-).

Por su parte, conforme los ar­tícu­los 2363, 481 y 498 del “CCCN”, ambas masas o universalidad jurídica indivisible de bienes sólo se extinguen con la partición. 

De ahí que el proceso sucesorio es el ámbito adecuado para liquidar, adjudicar y partir tanto los bienes que conforman el acervo sucesorio como los bienes que conforman la sociedad conyugal disuelta. (Art. 481 y 498 del “CCCN”).

De esta forma podemos afirmar que en el proceso sucesorio pueden participar de un acuerdo de partición, tanto los herederos (legales o testamentarios, sean estos universales o de cuota) como el cónyuge supérstite, ya que existe en la sucesión una confusión de ambas masas que se determinan en una liquidación y partición conjunta, conforme lo ordena el ar­tícu­lo 481 CCCN, primer párrafo,que remite a la aplicación de las normas de la indivisión hereditaria por su necesario tratamiento unificado.

3) Distintos modos de realizar una partición de herencia. La vigencia de la denominada partición “mixta”.

El artículo 1184, inciso 2º del Código Civil (hoy derogado), permitía que la partición de herencia pudiera realizarse mediante convenio por instrumento privado presentado al Juez de la sucesión. Este artículo sumado al art. 726 del Código Procesal Civil y Comercial de la Nación (“CPCCN”), dieron origen a lo que la doctrina denominó “partición mixta”.

La partición mixta es considerada una especie dentro de la partición privada, o bien, una partición judicial simplificada regulada en el art. 726 del CPCCN que dispone: “(…) Si todos los herederos capaces estuvieren de acuerdo, podrán formular la partición y presentarla al Juez para su aprobación (…)”.

En este sentido, si todos los herederos y el cónyuge supérstite son capaces, podrán firmar un acuerdo unánime de partición en instrumento privado para luego solicitar su aprobación u homologación judicial ante el Juez de la sucesión. Aclaro que el Juez del sucesorio tiene facultades para observar y rever dicho acuerdo, es decir, no hay una absoluta vigencia de la autonomía de la voluntad de las partes, sino que ésta es revisada por el órgano jurisdiccional. Tanto es así, que en diversos pronunciamientos judiciales se ha denegado la aprobación de acuerdos de partición que preveían la adjudicación del único bien a uno o algunos de los comuneros, por entender que en realidad dicho acuerdo implicaba una cesión de derechos y/o una donación encubierta según el caso.

Lo que no está en discusión es que en caso de existir herederos incapaces, con capacidad restringida o ausentes, oposición de terceros con interés legítimo, o simplemente desacuerdo entre los herederos, la partición deberá ser judicial (art. 2371 del CCCN), lo que en la práctica significa -entre otras cosas- que deberá nombrarse un partidor judicial (art. 2373 CCCN y art. 727 CPCCN) a los efectos de formar las hijuelas y resolver su adjudicación.

Pero volviendo a la denominada “partición mixta”, lo cierto es que el nuevo Código Civil y Comercial de la Nación, omitió reproducir la opción que preveía el derogado art. 1184, inciso 2º del Código Civil, ya que sólo estableció que la partición puede ser privada (Art. 2369 del CCCN) o judicial (Art. 2371 del CCCN).

Esta omisión -consciente o inconsciente- de los legisladores ha dado lugar a distintas interpretaciones doctrinarias en las que se menciona que ya no sería viable la denominada “partición mixta”, sino que sólo se podría realizar una partición privada (que en caso de existir inmuebles debe realizarse por escritura pública), o bien una partición judicial. Aclaro que no coincido con esta posición doctrinaria por dos cuestiones: a)A pesar de que el nuevo Código Civil y Comercial de la Nación omitió reproducir el art. 1184, inciso 2º del Código Civil, lo cierto es que sigue en plena vigencia el art. 726 del Código Procesal Civil y Comercial de la Nación que autoriza la denominada partición mixta. b)Por su parte, la práctica profesional y los fallos que serán mencionados en los próximos puntos del presente trabajo, dan cuenta de que la Justicia Nacional en lo Civil sigue autorizando la denominada partición mixta.

4) ¿Pueden los bienes gananciales formar parte del acuerdo de partición de herencia?

La pregunta (y el caso analizado) apunta a la típica sucesión en donde concurren al mismo tiempo el cónyuge supérstite e hijos del causante y en donde el acervo sucesorio está compuesto por bienes gananciales. Es decir, en un caso en donde el cónyuge supérstite no es estrictamente un heredero, sino que con motivo de la disolución de la sociedad conyugal por causa de muerte, tiene el derecho a que se le adjudique el 50% de los bienes gananciales en cuestión. Recuerden en este sentido que conforme resulta de lo normado en el art. 2433 del CCCN, existiendo descendientes y siendo los bienes gananciales, el cónyuge supérstite nada hereda, sino que se limita a recibir su parte respecto del bien en cuestión como socio de la comunidad de ganancias disuelta. Sólo frente a los bienes propios del causante el cónyuge supérstite concurre y hereda como un hijo más.

Con esta aclaración, y volviendo a la pregunta que sugiere el título, podemos decir que hay una postura -aunque minoritaria- que sostiene que los bienes gananciales que le pertenecen al cónyuge supérstite no se pueden disponer o adjudicar a los herederos en el marco de un acuerdo de partición de herencia. Para fundar su postura, sostienen que conforme surge del art. 2335 del CCCN, el proceso sucesorio tiene por finalidad “la identificación de los herederos del autor de la sucesión, la determinación de la parte de su patrimonio que se transmite, el cumplimiento de las obligaciones pendientes del causante y la adjudicación de los bienes transferidos, ya sea a título universal o singular”.Asimismo, esta postura se apoya en lo normado en el art. 2433 del CCCN, que establece que existiendo descendientes y siendo los bienes gananciales, el cónyuge supérstite nada hereda, sino que se limita a recibir su parte (50%) respecto del bien como socio de la comunidad de ganancias disuelta. En tal sentido, y bajo una interpretación estricta, el cónyuge supérstite recibe una porción indivisa que no forma parte del acervo sucesorio ya que corresponde al sobreviviente por ganancialidad, por disolución de la comunidad conyugal” (v. Santiso, Javier, “Partición de bienes gananciales en estado de indivisión post-comunitaria y hereditaria”, publicado en DFyP 2015 (octubre), 139, 7/10/2015, AR/DOC/3206/2015).

En este orden de ideas, se ha considerado que dado que los únicos bienes que pueden ser objeto de partición son los que se transmiten a los sucesores con el fallecimiento del de cujus, no puede incluirse en ella el 50% que como socio de la comunidad de bienes del matrimonio le corresponde al cónyuge del causante y que, por lo tanto, no integran el acervo hereditario (v. Medina, Graciela, “Proceso Sucesorio”, 4ta. edic. actualizada y ampliada, Rubinzal-Culzoni Editores, Año 2017, Tomo II, pág. 193).

Esta postura es mantenida en la actualidad por varios Juzgados Nacionales de 1º instancia en lo Civil, los cuales mediante sus resoluciones deniegan la aprobación u homologación de los acuerdos de partición que incluyen y disponen -en parte o en su totalidad- del 50% de los bienes gananciales del cónyuge supérstite, mandando a los presentantes de dichos acuerdos a ocurrir por la vía y forma que corresponda invocando el art. 1017, inc. a) y c) del CCCN (Ej.: Cesión de derechos o donación -según el caso- mediante escritura pública).

En el mismo sentido, se ha entendido que la transmisión de la propiedad de la porción ganancial de la esposa deberá efectuarse de conformidad con las formalidades que la ley prescribe para los inmuebles, quedando excluida su inclusión en el acuerdo particionario (conforme voto en disidencia de la Dra. Liliana Abreut de Begher en la causa: “GONZALEZ RESCIGNO, GILBERTO RAMON s/SUCESION AB-INTESTATO”, Expte. 87733/2014, CNCivil, Sala H, de fecha 11.07.18).

Ahora bien, existe otra postura -mayoritaria- que entiende lo contrario. A continuación mencionaré distintos fallos de las Salas de la Cámara Nacional de Apelaciones en lo Civil en donde se resuelve que la parte ganancial del cónyuge supérstite puede formar parte de los acuerdos de partición. A saber:

I) “Así las cosas, teniendo en cuenta que los herederos presentes y “plenamente capaces” pueden realizar la partición en la forma y por el acto que por unanimidad juzguen convenientes en orden a lo dispuesto en el art. 2369 del CCyCN, consideramos que esta norma es asimismo aplicable para hacer cesar el estado de indivisión post comunitaria originada en la disolución de la comunidad de ganancias por muerte. Por ser ello así, cuando optan por esta sencilla vía, su instrumentación puede hacerse en el juicio sucesorio, sin que resulte necesario distinguir según el origen de los bienes.” (Cámara Nacional de Apelaciones en lo Civil, Sala H, “GONZALEZ RESCIGNO, GILBERTO RAMON s/ SUCESION AB-INTESTATO”, de fecha 11/07/18)”.

II) “Al ser ello así, cabe puntualizar que en diversos precedentes este tribunal, ponderando el asunto con un criterio amplio, admitió que la partición efectuada en una sucesión pueda incluir los bienes que corresponden al cónyuge supérstite, en la inteligencia antes explicada de que junto a la indivisión postcomunitaria que involucra a los bienes gananciales existentes en la sociedad conyugal disuelta con causa en el fallecimiento de uno de los esposos, coexiste la llamada comunidad hereditaria, y que en definitiva es la partición la que pone fin a ambas situaciones (conf. esta Sala, “Sagasti, Modesto s. sucesión testamentaria”, expte. n° 54.139/1993, del 10/11/2015 y sus citas)”.(Cámara Nacional de Apelaciones en lo Civil, Sala I, “G. E. M. s/ Sucesión ab intestato”, de fecha 11/07/19)”.

III) “El acuerdo particionario al que arribaron los herederos, que incluye los bienes gananciales correspondientes al cónyuge supérstite, debe homologarse, pues cuando los causahabientes optan por la vía de la partición privada, su instrumentación puede hacerse en el juicio sucesorio sin que resulte necesario distinguir entre el origen de los bienes, porque el concepto de “masa” los incluye a todos.” “(….) Al ser ello así, cada uno dispone de lo suyo como quiere, dentro de la más absoluta libertad de contratar. Por ello, se ha resuelto que habiendo conformidad, todo es admitido, incluso la adjudicación de lotes desiguales sin compensación, porque el fin del acto es hacer a cada uno dueño exclusivo de lo que se le adjudica (conf. Fornieles, Salvador, “Tratado de las Sucesiones”, 4ta. ed., pág. 331/333, nros. 261, 262 y sus citas).“En este orden de ideas, conforme se ha sostenido en un caso análogo, en tanto, como se dijo, si los herederos pueden realizar la partición en la forma y por el acto que por unanimidad juzguen conveniente (art. 3462 del fondal), esta norma es, asimismo, aplicable a los fines de hacer cesar la indivisión postcomunitaria originada en la disolución de la sociedad conyugal por muerte. En efecto, cuando los herederos optan por esta sencilla vía, su instrumentación puede hacerse en el juicio sucesorio, sin que resulte necesario distinguir según el origen de los bienes, pues el concepto de “masa” aprehende a los bienes propios como los gananciales.” (Cámara Nacional de Apelaciones en lo Civil, Sala E, “C., E. s/ sucesión ab-intestato”, de fecha 07/04/2014, LL, Cita Online: AR/JUR/11235/2014).

IV) “En tal situación y sin estar en tela de juicio el carácter de los bienes que componen el acervo sucesorio, en supuestos como en el de autos puede ocurrir que a través de la forma de la partición se concluya entre los herederos un negocio mixto, por el cual, además, se atribuyan derechos o bienes entre coherederos que exceden, estrictamente, el acto de asignación que aquélla importa; de ahí que, se unifican o combinan dos o más causas negociales típicas: la adjudicación declarativa y la traslación patrimonial atributiva. En tal sentido, el negocio partitivo constituye una unidad transaccional que es la síntesis de la combinación de esas causas negociales en abstracto separables, que deriva por un lado, de una relación de comunidad hereditaria preexistente y por el otro, de la disolución de la sociedad conyugal y que provoca que el negocio atributivo que se combina con la partición sea referible a la indivisión postcomunitaria, en el sentido que proviene de una relación sucesoria única (conf. Zannoni, Eduardo, ob. y loc cit., t° 1, pág. 686/687, punto 677; CNCivil, Sala G., c. 502.904 del 27/03/2008 y sus citas).” “Así, no se advierte impedimento para dictar el pronunciamiento aprobatorio del acuerdo partitivo y dictar la correspondiente orden de inscripción que los herederos y el cónyuge sometieron a la jurisdicción, cualesquiera sea la índole de los bienes sobre los que recaiga.(Cámara Nacional de Apelaciones en lo Civil, Sala G, del 09/09/1983, ED, 108-537).”

En el mismo sentido:

V) Cámara Nacional de Apelaciones en lo Civil, Sala M, en autos: “TASSARA, LUIS MARIA s/ SUCESION AB-INTESTATO”, de fecha 13/10/15;

VI) Cámara Nacional de Apelaciones en lo Civil, Sala K, en autos: “BURGUEÑO, Ángel Mariano s/ SUCESIÓN AB-INTESTATO”, de fecha 11/05/11;

VII) Cámara Nacional de Apelaciones en lo Civil, Sala J, “90544/2018, FERNANDEZ, EFRAIN OSVALDO s/SUCESION AB-INTESTATO”, de fecha 28/11/19;

VIII) Cámara Nacional de Apelaciones en lo Civil, Sala A, “BORAGINA, NORBERTO RICARDO s/ SUCESION AB-INTESTATO”, Expte. N° 82.342/2018”, de fecha 13/9/19;

Más allá de la claridad de los fallos mencionados, lo cierto es que ninguno de ellos menciona en sus fundamentos el art. 498 del CCCN, que en materia de partición de la comunidad conyugal dispone: “La masa común se divide por partes iguales entre los cónyuges, sin consideración al monto de los bienes propios ni a la contribución de cada uno a la adquisición de los gananciales. Si se produce por muerte de uno de los cónyuges, los herederos reciben su parte sobre la mitad de gananciales que hubiese correspondido al causante. Si todos los interesados son plenamente capaces, se aplica el convenio libremente acordado.”

Entiendo que esta norma, sumado a lo que establece el art. 2369 CCCN, resultarían suficientes para admitir la inclusión y disposición de los bienes gananciales en el acuerdo de partición de herencia.

5) Comentario final.

Como resultado de lo expuesto hasta aquí, podemos responder las preguntas sugeridas en el título de este trabajo.

En efecto, podemos afirmar que la denominada “partición mixta” sigue plenamente vigente, tanto por lo dispuesto en el art. 726 del CPCCN, como por lo resuelto por nuestra Justicia Nacional en lo Civil de la Ciudad de Buenos Aires.

Asimismo, podemos afirmar que la mayoría de la doctrina y jurisprudencia sostiene que si todos los interesados son plenamente capaces y existe unanimidad, los bienes gananciales del cónyuge supérstite pueden disponerse y formar parte de un acuerdo de partición de herencia con el fin de hacer cesar en un mismo acto tanto el estado de indivisión post-comunitaria como el estado de indivisión hereditaria.

El Impuesto a la Transmisión Gratuita de Bienes en el Ambito Bonaerense 150 150 admin

El Impuesto a la Transmisión Gratuita de Bienes en el Ambito Bonaerense

La Provincia de Buenos Aires reintroduce el impuesto a la transmisión gratuita de bienes (ITGB), comúnmente conocido como impuesto a la herencia, el 10 de julio de 2007, mediante la Ley Nº 13.686, modificatoria del Código Fiscal (CF). Con posterioridad, el Código sufrió modificaciones por la Ley Nº 14044, el 1º de enero de 2010; por la Ley Nº 14.200, el 24 de diciembre de 2010; la Ley Nº 14.333, el 23 de noviembre de 2011; y la Ley Nº 14.880, el 21 de diciembre de 2016. Actualmente, el impuesto se encuentra en el Título V, arts. 306 a 327 del texto del Código ordenado por la Resolución 39/11.

Asimismo, la Ley Impositiva del año 2011 dispone la extinción de pleno derecho de las deudas devengadas hasta el 31 de diciembre de 2010 inclusive, por la aplicación del impuesto a la transmisión gratuita de bienes. Por lo tanto, el impuesto será aplicable a los hechos imponibles que se susciten a partir del día siguiente a la fecha mencionada.

La norma fiscal bonaerense entiende, en su art. 306, que el ITGB es aquel que alcanza a “todo aumento de riquezaobtenido a título gratuitocomo consecuencia de una transmisión o acto de esa naturaleza, que comprenda o afecte uno o más bienes situados en la Provincia y/o beneficie a personas humanas o jurídicas con domicilio en la misma…”.

Por lo tanto, el sujeto obligadoes aquella persona humana o jurídica beneficiaria de la transmisión gratuita de bienes, cuando:

Ø   El bien transmitido se encuentre en la Provincia; o

Ø   La persona tenga domicilio en la Provincia.

En relación al primer punto, el CF realiza una enumeración de bienes considerados situados en la Provincia de Buenos Aires (art. 309). Sin perjuicio de aquellos sin mayores complejidades, se presenta un supuesto que ha despertado el interés de los juristas. El inciso n) del art. 309 dispone que se consideraran situadas en la Provincia “las cuotas o participaciones sociales en sociedades domiciliados en otra jurisdicción, en proporción a los bienes que se encontraren en la Provincia.” En virtud de ello, la Dra. Graciela Medina ha desarrollado una tesis sobre la inconstitucionalidad de la norma citada, entendiendo que la transmisión del derecho del socio está establecida por la ley del lugar en el cual tiene su domicilio, por lo tanto, resulta contraria a la Constitución Nacional aquella ley que grave las cuotas o participaciones sociales de sociedades domiciliadas en otra jurisdicción.

Por otro lado, el hecho imponibledel tributo está constituido por el enriquecimiento que se obtenga en virtud de toda transmisión a título gratuito, incluyendo herencias, legados, donaciones, anticipos de herencia y cualquier otra transmisión que implique un enriquecimiento patrimonial a título gratuito (art. 307). Asimismo, el CF dispone presunciones iuris tantum de actos que, a pesar de ser por naturaleza onerosos, también estarán alcanzados por el impuesto (art. 308). Pareciera ser que el fundamento es evitar la elusión de la contingencia impositiva mediante diversas figuras legales mediante las cuales se transmite a los herederos los bienes en vida del causante.

No resultaría suficiente establecer presunciones, ya que el CF brinda facultades a la Autoridad de Aplicación (Agencia de Recaudación de la Provincia de Buenos Aires – ARBA) para disponer que los escribanos públicos que autoricen actos encuadrados en las presunciones del art. 308, informen a la autoridad en la forma, modo y condiciones que esta establezca, a los fines de ejercer sus facultades de fiscalización, determinación, verificación y control (art. 308, 2º párrafo). Además, en el último párrafo de su art. 318, establece que “sin perjuicio de la facultad de la Agencia de Recaudación de la Provincia de Buenos Aires para establecer regímenes de información y de recaudación tendientes a asegurar el efectivo ingreso del gravamen, los representantes legales, albaceas y escribanos públicos intervinientes en transmisiones alcanzadas por el mismo, están obligados a asegurar el pago del tributo y retener, en su caso, las sumas necesarias a tales efectos.”

Asimismo, la norma fiscal establece en qué momentos se produce el hecho imponible, haciendo tres distinciones (art. 314). En primer lugar, tratándose de herencias o legados, en la fecha del deceso del causante; en las donaciones, en la fecha de aceptación; y, por último, en los demás casos, en la fecha de celebración de los actos que le sirvieron de causa, salvo tratándose de seguros en los cuales no exista contraprestación alguno por parte del beneficiario, en el que se considerará la fecha de percepción del monto asegurado.

Continuando con el monto imponible, en el mismo momento descripto en el párrafo precedente se deberá considerar el estado, carácter y deudas con el objetivo de determinar el valor de los bienes. Por consiguiente, en el art. 315, el CF realiza una enumeración de la forma de valuación de los bienes al momento de producción del hecho imponible, discriminando según el tipo de bien (inmuebles, automotores, participaciones sociales, entre otros).

Obtenido el monto imponible, el CF estipula ciertas consideraciones a tener en cuenta. En los casos donde se grave a personas que, domiciliadas fuera de la provincia, se enriquezcan patrimonialmente a través de una transmisión gratuita de bienes existentes en el territorio de la provincia, sólo se computará el monto del enriquecimiento originado por dicha transmisión de esos bienes, excluyendo otros bienes fuera de la Provincia (art. 318, 21 párrafo). Es decir, si el objeto de la transmisión a título gratuito es sobre un conjunto de bienes, a los efectos del ITGB solo se tendrán en cuenta aquellos ubicados en la Provincia.

Por otro lado, en el  art. 317 el CF dispone las deduccionesy las exclusionesal monto imponible. Entre las primeras solo se enumeran:

Ø   las deudas dejadas por el causante al día de su fallecimiento; y

Ø   los gastos de sepelio del causante hasta un máximo que fije la Ley Impositiva[1].

En cuanto a las exclusiones, se permitirá exceptuar:

Ø   los créditos incobrables, en la medida de su incobrabilidad;

Ø   los créditos litigiosos y bienes litigiosos, hasta que se liquide el pleito;

Ø   las donaciones o legados sujetos a condición suspensiva, hasta que se cumpliere la condición o venciere el plazo para ello;

Ø   los legados, para los herederos;

Ø   los cargos, para los beneficiarios a ellos sujetos; y

Ø   el valor del servicio recompensado, para las donaciones o legados remuneratorios.

En otro orden, las exencionestambién se encuentran presentes en el art. 320 del CF. Resulta interesante el inciso 7) agregado por la Ley Nº 14.653, por el cual queda exenta del pago del impuesto “la transmisión de una empresa, por causa de muerte, cualquiera sea su forma de organización incluidas las explotaciones unipersonales, cuando la valuación del patrimonio a transferir en el período fiscal anterior no exceda el monto establecido en la Ley Impositiva[2]y, cuando se produjere a favor del cónyuge, ascendientes y/o descendientes, incluidos hijos adoptivos, o los cónyuges de los mencionados, y los mismos mantengan la explotación efectiva de la misma durante los cinco años siguientes al fallecimiento del causante, excepto que falleciese el adquirente dentro de este plazo. (…).” De acuerdo al monto establecido por la norma, pareciera que el legislador busca reducir la contingencia impositiva en los casos de transmisión gratuita de empresas consideradas como empresas familiares o Pequeñas y Medianas Empresas (PyMES).

Previo a aplicar la alícuota, resulta necesario tener en cuenta lo pronunciado por el legislador en el segundo párrafo del art. 306. Allí determina que “… no estarán alcanzados por el Impuesto a la Transmisión Gratuita de Bienes, los enriquecimientos patrimoniales a título gratuito cuyos montos totales no superen la suma de establezca la Ley Impositiva. La Ley Nº14.983, en su art. 58, ha establecido que el monto mínimo no imponibleen la suma de pesos doscientos sesenta y nueve mil ($ 269.000), elevándose a la suma de pesos un millón ciento veinte mil ($ 1.120.000) cuando se trate de padres, hijos y cónyuge.

Ahora bien, determinado un monto imponible mayor al mínimo y aplicadas las deducciones y/o exclusiones, se deberá aplicar la alícuota[3]. Ésta se determinará computando la totalidad de los bienes recibidos por el beneficiario, en la Provincia y/o fuera de ella, según corresponda. Asimismo, los sujetos podrán computar como pago a cuenta las sumas efectivamente pagadas en otra jurisdicción por gravámenes similares al presente, evitando la doble imposición. (art. 321, 1º y 2º párrafos).

Igualmente, el mismo artículo recepta el enriquecimiento obtenido a título gratuito proveniente de transmisiones sucesivas o simultáneas. En estos casos, cuando la sucesión o simultaneidad se produce en un plazo de cinco (5) años, contados a partir de la primera transmisión, la alícuota y el mínimo no imponible se determinará de acuerdo al monto total del enriquecimiento. El reajuste se efectuará a medida que se realicen aquéllas, considerando lo pagado a cuenta sobre el total que corresponda en definitiva (art. 321, 3º párrafo). A ello se suma, la posibilidad de disminuir el impuesto en un diez por ciento (10 %) si dentro de los cinco (5) años de nacida la obligación fiscal de pago se produjera una nueva transmisión en línea recta o entre los cónyuges por causa de muerte o presunción de fallecimiento de los mismos bienes por lo que se pagó el impuesto sin que hubieran salido del patrimonio del beneficiario que lo hubiera hecho efectivo.

Respecto al pago del impuesto, el art. 321 del CF dispone “deberá pagarse en hasta treinta y seis (36) cuotas mensuales, iguales y consecutivas”, las que devengarán un interés equivalente al que perciba el Banco de la Provincia de Buenos Aires en operaciones de descuento a treinta (30) días. Asimismo, estipula el CF que el nacimiento de la obligación impositiva no corresponde a la producción del hecho imponible, sino que el impuesto deberá abonarse distinguiendo:

Ø   En los enriquecimientos producidos por actos entre vivos: hasta vencidos quince (15) días de producido el hecho imponible.

Ø   En los enriquecimientos producidos por causa de muerte: hasta los quince (15) días de la solicitud judicial de inscripción o entrega del bien transmitido, libramiento de fondos, o acto de similar naturaleza, o hasta que transcurridos veinticuatro (24) meses desde el fallecimiento del causante, lo que ocurriera con anterioridad.

Ø   En los casos de ausencia con presunción de fallecimiento: hasta vencidos veinticuatro (24) meses de la declaración; no se considerará que existe nuevo enriquecimiento a título gratuito si el presunto heredero falleciere antes de obtener posesión definitiva.

En otro orden, el CF establece la imposibilidad de disponer de los bienes hasta que se abone efectivamente el impuesto. Para ello, los jueces, funcionarios, compañías de seguro y escribanos públicos deberán exigir la justificación del envío de la declaración jurada y/o pago, de corresponder, por parte del sujeto obligado, respecto del enriquecimiento a título gratuito por el cual hubiera adquirido los bienes de los que intenta disponer.

Por último, el Código Fiscal propone una norma de dudosa constitucionalidad. En su art. 326 estipula que “no correrán los plazos de prescripción de las facultades de determinación impositiva de la Autoridad de Aplicación, en relación con el presente gravamen, cuando por cualquier razón de hecho o de derecho, los procesos sucesorios que debieron abrirse ante los Tribunales de la Provincia de Buenos Aires (…) lo hayan sido en otra jurisdicción. Tampoco correrán los plazos cuando en los documentos que instrumenten las transmisiones gratuitas entre vivos, el domicilio real del beneficiario en la Provincia haya sido omitido o sustituido por otro. (…).” Pareciera evidente la inconstitucionalidad de los preceptos, teniendo en cuenta que la legislación en materia de prescripción es competencia delegada a la Nación.[4]

Para concluir, es menester mencionar la controversia que trajo aparejado la reimplementación del ITGB en la Provincia de Buenos Aires. Las cuestiones de constitucionalidad y la presión impositiva que genera son vértices discutidos en la doctrina y en el ámbito político, sumado a que algunos entienden que no debería gravarse este hecho imponible. Será tarea de los jueces dilucidar las cuestiones que presentan cierta problemática.


[1]Ley Nº 14.983 – Art. 60. “Establécese en la suma de pesos veinticuatro mil ($ 24.000) el monto a que se refiere el artículo 317 inciso a) apartado 2 del Código Fiscal –Ley Nº 10397 (Texto Ordenado 2011) y modificatorias-.

[2]Ley Nº 14.983 – Art. 62: “Establécese en la suma de pesos diecisiete millones novecientos diez mil ($17.910.000) el monto a que se refiere el primer párrafo del inciso 7) del artículo 320 del Código Fiscal –Ley Nº 10397 (Texto Ordenado 2011) y modificatorias–,…”

[3]Ley Nº 14.983 – Art. 57. Véase https://www.arba.gov.ar/Apartados/Sellos/TGB/alicuotas.asp

[4]Constitución Nacional de la República Argentina – Art. 75 inc. 12.

Prescripción Off-Label de Medicamentos 150 150 admin

Prescripción Off-Label de Medicamentos

I.             Motivación

Ante la falta de disponibilidad o acceso a medicamentos, o ante otras circunstancias que se presentan al momento del acto prescriptivo, se observa la prescripción off label por parte de los profesionales de la salud facultados para prescribir, es decir, la utilización de un medicamento en una indicación no aprobada por la autoridad sanitaria o bajo condiciones diferentes a las autorizadas. Por ello, para dichos tratamientos no están aseguradas las condiciones de eficacia, seguridad y calidad de los productos farmacéuticos así indicados.

II.             Propósito

Realizar una recopilación de la situación actual de la prescripción off labelde medicamentos en Argentina en cuanto a normas, jurisprudencia y doctrina, para analizar alternativas y sugerir caminos de acción, considerando para ello el derecho comparado.

III.             Antecedentes

Por razones de seguridad, eficacia y calidad, la Ley nacional de Medicamentos n. 16.463 determinó, en principio, que la importación, elaboración, fraccionamiento y comercialización de medicamentos, en jurisdicción nacional o con destino al comercio interprovincial, debe realizarse previa autorización de la Autoridad Sanitaria y que las especialidades medicinales o farmacéuticas autorizadas para su expendio en el mercado nacional serán las inscriptas en un registro especial (arts. 1 y 2, Ley n. 16.463)[1].

En el año 1992, mediante el Decreto 1490, se creó la Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (“ANMAT”)[2]que tiene competencia en el control sobre la sanidad y calidad de medicamentos y todo otro producto de uso y aplicación en la medicina humana y es el órgano de aplicación de las normas legales que rigen las materias sujetas a su competencia. Entre sus atribuciones, se enuncia la de autorizar, certificar, inscribir y registrar los medicamentos en el Registro de Especialidades Medicinales (“REM”), de conformidad con el art. 8, inc. k, Decr. 1490/92.

Para ello, los laboratorios de especialidades medicinales interesados en comercializar un determinado medicamento en el tratamiento de cierta patología debe presentar una solicitud mediante la cual explicita las indicaciones médicas para las cuales solicita el registro, y aporta las evidencias pertinentes. A estos fines, los laboratorios deben cumplir un proceso regulado de investigaciones científicas con el objeto de establecer la eficacia y seguridad del medicamento que se propone[3], o bien, ciertos estudios de bioequivalencia y biodisponibilidad[4], además de presentar la documentación que acredita las autorizaciones vigentes y la elaboración del producto en cumplimiento de las buenas prácticas de fabricación y calidad determinada, entre otras cuestiones.

Verificadas y controladas la calidad, eficacia y seguridad de un medicamento, el AMNAT entonces autoriza su comercialización. Una vez autorizado por la autoridad sanitaria, el medicamento de composición cuantitativa definida declarada y verificable, de forma farmacéutica estable y de acción terapéutica comprobable, pasa a denominarse especialidad medicinal.

El prospecto debe contener la siguiente información: nombre comercial o de marca; industria; forma farmacéutica; condición de venta autorizada; fórmula cuali y cuantitativa; principios activos; excipientes; acción terapéutica  – definida como la acción farmacológica destinada a la prevención, diagnóstico, y/o tratamiento de condiciones patológicas –; indicaciones  – definida como la/s aplicación/es terapéutica/s de la/s acción/es farmacológicas mejor conocidas validadas y/o que surgen de ensayos clínicos realizados según las buenas prácticas clínicas  y/o publicados en revistas científicamente reconocidas que figuren en el índex médicus y/o posean árbitros independientes, en los que se hayan estudiado eficacia y seguridad –; modo de administración (la posología deberá referirse exclusivamente a las indicaciones autorizadas); contraindicaciones; advertencias; precauciones; reacciones adversas; sobredosificación; información para el paciente; presentación; condiciones de conservación y almacenamiento; mantener fuera del alcance de los niños; especialidad medicinal autorizada por el Ministerio de Salud; número de certificado; nombre del director técnico; y, datos del laboratorio[5]. Los prospectos deben acompañar el medicamento al momento de su dispensa al paciente, pero también son publicados en el sitio web del ANMAT, referido al Vademecum[6].

Luego de la inscripción de la especialidad medicinal en el REM, y de acuerdo con lo prescripto por la Disposición ANMAT N° 5743/09, el laboratorio titular debe iniciar el trámite de primer lote a fin de solicitar la autorización de comercialización y una verificación técnica consistente en la constatación de los métodos de control, elaboración, ensayos de estabilidad y capacidad operativa. En principio, el artículo 2º del Decreto N° 815/1982, establece que los medicamentos que se autoricen, deberán elaborarse y lanzarse a la venta, en sus distintas formas farmacéuticas, envases y contenidos autorizados, dentro de los ciento ochenta (180) días de la fecha en que se expida el certificado respectivo[7][8]. Posteriormente, el titular del registro solicita, mediante declaración jurada, el alta en el Vademecum Nacional de Medicamentos (“VNM”), previa verificación de la documentación correspondiente. De esa manera, los especialidades medicinales ya registradas en el REM, pasan al estado de comercializados[9].

En línea con ello, el art. 2 del Decreto 150/1992 dispone: “Prohíbese en todo el territorio nacional la comercialización o entrega a título gratuito de especialidades medicinales o farmacéuticas no registradas ante la autoridad sanitaria, salvo las excepciones que de acuerdo a la reglamentación disponga la autoridad sanitaria”. Por su parte, la Resolución Conjunta N° 748/92 y N° 988/92 del ex Ministerio de Salud y Acción Social y del ex Ministerio de Economía y Obras y Servicios Públicos, aclaró en el artículo 1° de su Anexo A:“Las excepciones a la prohibición a las que se refiere el Artículo 2° del Decreto mencionado son las especialidades medicinales que: a) estén destinadas a los estudios e investigaciones clínicas que hayan sido autorizadas de acuerdo con las normas vigentes; b) determine el MINISTERIO DE SALUD para afrontar situaciones de emergencia sanitaria y aceptar donaciones internacionales; c) importen los particulares para su uso personal sobre la base de una receta médica específica; d) traigan, en cantidades razonables, los viajeros del exterior para su uso personal; e) adquiera el MINISTERIO DE SALUD importadas de los Países incluidos en el Anexo I o II del Decreto N° 150/92, para su utilización en el marco de Programas Sanitarios…”.

Luego, para el momento de su dispensa al público, la Ley n. 16.463, teniendo en cuenta la naturaleza o peligrosidad del uso indebido de los medicamentos, determinó que su condición de expendio al público debe ser libre  – es decir, sin la intervención de un médico matriculado –, bajo receta, bajo receta archivada y bajo receta y decreto (art. 5, Ley n. 16.463).

En cuanto a los medicamentos que requieren una receta médica, la Ley sobre el Arte de Curar n. 17.132, en vigencia desde el año 1967, sólo faculta a los médicos y odontólogos para prescribir medicamentos de uso en seres humanos[10], para quienes se prevé un control del ejercicio de su profesión.

En efecto, en Argentina también se encuentran reguladas y fiscalizadas las actividades de promoción[11], prescripción[12]y dispensa de medicamentos[13].

Frente a este marco normativo y regulatorio, la Corte Suprema de Justicia de la Nación (“CSJN”) ha observado: “De esta manera, la legislación vigente en materia de medicamentos determina las atribuciones de las autoridades y los profesionales intervinientes con el objeto de proteger la salud de la población al avalar la calidad, eficacia y seguridad de las especialidades medicinales disponibles en el mercado farmacéutico nacional y restringir las facultades para extender recetas médicas”[14].

No obstante ello, al momento del acto prescriptivo se pueden presentar circunstancias clínicas por las cuales el médico tratante opta por prescribir a un paciente determinado un medicamento registrado en el REM, pero para una indicación no aprobada por la autoridad sanitaria o bajo condiciones diferentes a las autorizadas[15]. Por ello mismo, para dicho tratamiento no están aseguradas las condiciones de eficacia, seguridad y calidad del producto farmacéutico así provisto. A dicha prescripción se la ha denominado “off label” o “fuera de prospecto o ficha técnica”.

El uso de un medicamento de una manera diferente a la aprobada por la autoridad puede provenir, en general, de un conocimiento sobre el “…presunto efecto de clase de la droga, de la extensión de formas más leves de una indicación aprobada, extensión de condiciones relacionadas, de la expansión a alguna condición fisiológica similar o por extensión de condiciones cuyos síntomas se solapan con los de las indicaciones aprobadas…”[16].

En Argentina, la doctrina experta, la autoridad sanitaria y la CSJN han reconocido, expresamente, la facultad de los médicos para prescribir fuera de prospecto un medicamento determinado para un paciente igualmente determinado, tal como señalaremos en este trabajo.

En este sentido, la Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (“ANMAT”) ha emitido un comunicado oficial en el mes de marzo de 2016, mediante el cual declaró: “el proceso descripto [para la aprobación de un medicamento por el ANMAT]no significa que la indicación de un medicamento para otras situaciones clínicas esté prohibida por la ANMAT. Simplemente, significa que esas otras indicaciones (llamadas “off-label”) no fueron evaluadas, pues en el proceso de registro no fue solicitada la verificación de la calidad, eficacia y seguridad del producto para esa finalidad. Las indicaciones “off-label” son de exclusiva responsabilidad del médico tratante, quien las realiza en el pleno ejercicio de su actividad profesional, basándose en su experiencia y en el conocimiento científico disponible, motivado por la necesidad de brindar una respuesta a problemas de salud para los cuales no existan estándares de tratamiento o que, en caso de existir, los mismos sean de muy difícil acceso.”[17]

Sin perjuicio de ello, la excepcionalidad de la prescripción off labelde medicamentos genera efectos o análisis diversos en las distintas instancias de comercialización de una especialidad medicinal[18], a saber:

i.        Construcción del conocimiento científico disponible, sobre el cual el médico tratante decide la prescripción off label, además de su experiencia: ¿cómo se construye la evidencia sobre la eficacia y seguridad de un medicamento registrado en el REM, pero para una indicación no aprobada por la autoridad sanitaria o bajo condiciones diferentes a las autorizadas?

ii.        Información al paciente: ¿el paciente tiene derecho a ser informado sobre la prescripción de un medicamento por fuera de su prospecto? En caso afirmativo, ¿en qué momento y cómo debería ser informado?

iii.        Cobertura del seguro médico: ¿los seguros médicos están obligados a proveer cobertura en ese caso? En caso afirmativo, ¿con qué alcance?

iv.        Responsabilidad por daños: ¿cómo y a quién debería ser asignada?

v.        Farmacovigilancia: ¿corresponde prever el control y fiscalización de la prescripción y suministros de medicamentos por fuera de su prospecto?

vi.        Intercambiabilidad de los medicamentos: ¿regiría en este caso el principio de sustitución por parte del profesional de la salud facultado para dispensar medicamentos?

La prescripción off label ocurre en muchas especialidades de la medicina, pero es más usual en poblaciones que no son bien representadas en ensayos clínicos, como niños y mujeres embarazas[19].En efecto, se ha indicado que “La práctica Off-Label corresponde a alrededor del 15 al 20% de todas las prescripciones e incluso con una mayor proporción en pediatría, gerontología, cardiología y en pacientes oncológicos”[20].Atento esta realidad, se ha dicho: “Indudablemente la prescripción Off-Label es necesaria e indispensable ante determinadas situaciones clínicas específicas”[21].

Países como España y Francia han considerado conveniente regular la prescripción off labelde medicamentos estableciendo cuándo y cómo es posible realizarla. En Argentina, no existe ninguna regulación ni proyecto propuesto de manera pública a la fecha del presente trabajo.

Por esto, considerando que la prescripción off labelde medicamentos, por su misma excepcionalidad, conmueve todo el sistema regulado de comercialización, prescripción y dispensa de medicamentos, este tema merece un análisis específico[22]. Nuestra idea es abordar cada uno de los efectos identificados para evaluar la conveniencia de una regulación, o bien, las condiciones que deben ser observadas para otorgar a este tipo de prescripción, la mayor transparencia y previsión posible, de conformidad con el sistema legal actual.

IV.                 Definición de prescripción off label

Actualmente, es posible sostener que existe consenso sobre la definición de prescripción de medicamentos fuera de prospecto.

En este sentido, se la ha definido de manera general como: “la prescripción de un fármaco en una manera diferente a la aprobada por la agencia reguladora. De esta definición se desprende que dicho uso contempla al menos tres circunstancias diferentes: a) uso del fármaco en una indicación totalmente distinta a la aprobada en ficha técnica; b) uso del Fármaco en la misma indicación aprobada pero en distintos subgrupos de pacientes (pacientes pediátricos o mujeres embarazadas por ejemplo); y, c) uso del fármaco en condiciones distintas a las aprobadas, por ejemplo a mayor o menor dosis, una duración de tratamiento distinta, o por una vía de administración diferente de la autorizada”[23].

La Organización Mundial de la Salud (“OMS”) sostiene al respecto que el uso “off-label” se define ampliamente como el uso de un agente farmacéutico para una indicación no aprobada o en un grupo de edad no aprobado o en diferente dosis, duración o vía de administración. En ausencia de evidencia de alta calidad, el «uso no indicado en la etiqueta» o “fuera de prospecto” puede justificarse cuando: la condición del paciente es grave y existe otra evidencia que respalda el beneficio potencial (especialmente si los beneficios esperados superan el riesgo potencial); la terapia estándar se considera inadecuada para lograr el resultado deseado; los pacientes han sido debidamente informados sobre los posibles beneficios y riesgos del «uso no indicado en la etiqueta» y han dado su consentimiento; se implementa un monitoreo activo y adecuado de la seguridad de los medicamentos, incluidos los mecanismos para identificar y gestionar rápidamente los eventos adversos. Para el desarrollo de políticas de salud pública, la OMS está en principio en contra del uso de medicamentos sin la evidencia adecuada (diferenciando el «uso no comprobado» del «uso no indicado en la etiqueta» o en inglés: “off-evidence use”, in distinction to “off-label use”[24].

El ANMAT, en su comunicado oficial, no ha dado una definición del término, pero ha declarado expresamente que “…la indicación de un medicamento para otras situaciones clínicas…”no está prohibida por el ANMAT, siendo de “…exclusiva responsabilidad del médico tratante, quien las realiza en el pleno ejercicio de su actividad profesional, basándose en su experiencia y en el conocimiento científico disponible, motivado por la necesidad de brindar una respuesta a problemas de salud para los cuales no existan estándares de tratamiento o que, en caso de existir, los mismos sean de muy difícil acceso”. Por su parte, laEuropean Medicine Agency(“EMA”), en su glosario, lo identifica con el uso intencional de un medicamento para una indicación no aprobada o para un grupo de edad, dosaje o forma de administración no aprobada[25].Por su parte, la Food & Drug Administration (FDA), de Estados Unidos, explica: “Unapproved use of an approved drug is often called “off-label” use. This term can mean that the drug is: (i) Used for a disease or medical condition that it is not approved to treat, such as when a chemotherapy is approved to treat one type of cancer, but healthcare providers use it to treat a different type of cancer; (ii) Given in a different way, such as when a drug is approved as a capsule, but it is given instead in an oral solution; (iii) Given in a different dose, such as when a drug is approved at a dose of one tablet every day, but a patient is told by their healthcare provider to take two tablets every day”[26].En Inglaterra, se ha hecho una clasificación entre prácticas no autorizadas, denominadas unlicensed, y en condiciones distintas a las autorizadas, denominadas off labelpropiamente dichas[27].

En el análisis de un caso en particular, la Procuración General ha sostenido: “Con estas expresiones se refiere a la prescripción médica de una droga que ha superado positivamente el pertinente control estatal, pero para destinarla al tratamiento de una enfermedad o en una modalidad de suministro distintas de aquellas previstas en el procedimiento de autorización y en relación con las cuales ha sido autorizada”[28].

Más recientemente, la Cámara Nacional de Apelaciones en lo Civil, sala A ha dicho: “La administración de un medicamento “off label” (o uso fuera de etiqueta) no está prohibida por ley. Esa frase o mención significa que su uso alternativo no fue evaluado en el proceso de registro, por no haberse requerido la verificación de la calidad, eficacia y seguridad del producto para una finalidad distinta a la registrada. En otros términos, el uso fuera de indicación es la práctica de prescripción de medicamentos en condiciones diferentes a las autorizadas, ya sea para un grupo de edad distinto, patologías, dosis o formas de administración diferentes a la indicación oficial que figura en el prospecto”[29].

De tales definiciones, se desprenden los siguientes elementos:

i.        uso intencional del medicamento, prescripto por un profesional de la salud;

ii.        el medicamento se encuentra inscripto en el registro especial, pero se lo prescribe para una indicación distinta a la aprobada o bajo condiciones diferentes;

iii.        dicho uso se dispone para un caso en particular;

iv.        no se requiere aprobación previa de la autoridad sanitaria;

v.        evidencia científica;

vi.        inexistencia de estándares de tratamiento o, en caso de existir, éstos sean de muy difícil acceso[30].

Atento ello, en Argentina, es posible diferenciar la prescripción off labelde otros institutos, como por ejemplo: el uso compasivo (actualmente denominado Régimen de Acceso de Excepción a Medicamentos), el Programa de Acceso Expandido y el acceso post-estudio.

Con relación al primero, la Disposición ANMAT 10401/16, que derogó las Disposiciones ANMAT 840/95, 2324/97 y 5472/01, aprobó el “Régimen de Acceso de Excepción a Medicamentos”, por medio del cual se establece un procedimiento excepcional para el ingreso desde el exterior de medicamentos destinados al tratamiento de un paciente en particular para el que no exista en el país una alternativa terapéutica adecuada[31]. En este caso, el profesional de la salud prescribe un medicamento no registrado o no disponible en el país, ya sea por no estar comercializado o por ser un fármaco aún en etapa de investigación clínica debidamente autorizada por la agencia regulatoria de medicamentos del país donde ésta se lleva a cabo. El médico tratante debe fundamentar lo solicitado con evidencias científicas.

Por otra parte, el mismo régimen de acceso de excepción faculta a las Asociaciones Civiles con personería jurídica sin fines de lucro, a solicitar la importación de medicamentos para la venta a precio de costo a sus asociados.

Este régimen se diferencia de la prescripción off label, en cuanto a que el medicamento no se encuentra registrado en el REM o no está disponible en el país; la solicitud puede ser realizada por una Asociación Civil (aunque en todos los casos interviene un profesional de la salud emitiendo la receta médica); y, es necesario contar con la autorización del ANMAT para proceder a la importación del fármaco.

En segundo lugar, los Programas de Acceso Expandido (PAE) han sido regulados por la Disp. ANMAT 828/2017. Allí se establece que los laboratorios habilitados como importadores y/o elaboradores de especialidades medicinales podrán solicitar la autorización de Programas de Acceso Expandido (PAE) a medicamentos para grupos de pacientes que requieran tratamientos con medicamentos aún no comercializados en el país, cuando se hubiera acreditado la necesidad de tratamiento de situaciones clínicas con alto riesgo de muerte o de severo deterioro de la calidad de vida y para las cuales no exista un tratamiento eficaz disponible en el país, entre otras cuestiones[32].

En este caso, quien solicita la autorización para implementar un protocolo de aplicación es el laboratorio importador o elaborador (no obstante, en el protocolo deberá listarse los centros de salud y los médicos tratantes que podrán administrar el producto), a favor de un grupo de pacientes (con criterios de inclusión y exclusión determinados, y quienes deberán suscribir un consentimiento informado en su oportunidad) y el medicamento no se encuentra registrado en el REM para dicho uso.

En cuanto a los costos, la misma Disp. 828/2017 establece que estarán a cargo del laboratorio titular de un PAE autorizado los costos de la importación del fármaco y su provisión a los pacientes, aclarando ni los pacientes, ni la institución donde se utilicen, ni el sistema de seguridad social o medicina prepaga que posea el paciente deberá asumir costo alguno.

En tercer lugar, la prescripción off labeltambién debe diferenciarse del acceso post-estudio a la intervención que hubiera resultado beneficiosa. Con relación a ésta, la Declaración de Helsinki de la Asociación Médica Mundial (AMM, prescribe “Antes del ensayo clínico, los auspiciadores, investigadores y los gobiernos de los países anfitriones deben prever el acceso post ensayo a todos los participantes que todavía necesitan una intervención que ha sido identificada como beneficiosa en el ensayo…”. Dicha obligación ha sido receptada de manera positiva en nuestra legislación en la Disposición ANMAT 6677/2010, en cuyo punto 6 de la Sección B —referido a la Protección del Participante del Estudio— numeral 6.8, se establece: “Los participantes que requirieran continuar su tratamiento al finalizar el estudio deberán tener acceso a la intervención que haya resultado beneficiosa o a una intervención alternativa o a otro beneficio apropiado, aprobado por el Comité de Ética en Investigación (CEI), y por el plazo que este haya determinado o hasta que su acceso se encuentre garantizado por otro medio”[33]. En razón de ello, mediante Disposición ANMAT 12792/16, se aprobó el Procedimiento para la Solicitud de Importación de la Medicación/Tratamiento y Materiales para el Acceso Post- Estudio, por parte de las personas participantes en un estudio de farmacología clínica autorizado por esta Administración Nacional, estableciéndose los requisitos a cumplir por parte del patrocinador, con carácter previo a la finalización del estudio.

Esta provisión involucra un producto aún no aprobado por el ANMAT o aprobado para una indicación diversa, pero su prescripción la determina el investigador principal del estudio clínico para un grupo de pacientes y requiere previa aprobación del ANMAT.

Por último, la prescripción off labeltampoco significa que el producto sea una droga experimental. La respuesta la brinda la Resolución del Ministerio de Salud 1480/2011 al definir la investigación. En este sentido, expresamente aclara que el término “… ‘investigación’ se refiere a aquellas actividades diseñadas para desarrollar o contribuir al conocimiento generalizable (…). En el caso de la práctica médica, un profesional podría modificar un tratamiento convencional para producir un mejor resultado para un paciente; sin embargo, esta variación individual no produce conocimiento generalizable; por lo tanto, tal actividad se relaciona con la práctica y no con investigación…”.

V.             Dinámica de la prescripción off label de medicamentos y sus efectos

Por lo expuesto, sin poner nosotros en duda la facultad de los médicos tratantes para realizar una prescripción de medicamentos por fuera de su prospecto, se considera oportuno analizar y sistematizar los efectos que se derivan o podrían derivarse de la prescripción off labelde medicamentos.

V.1. Construcción del conocimiento científico disponible

En primer lugar, corresponde poner de resalto que se encuentra prohibida la promoción de un medicamento que no haya obtenido la correspondiente autorización de comercialización y que todos los contenidos de la promoción de un medicamento de venta bajo receta deberán ajustarse a los datos identificatorios característicos que figuran en el certificado de registro, de conformidad con la Resolución del Ministerio de Salud 627/2007, artículo 3, inciso a y b. De esta manera, los laboratorios no pueden promocionar, a través de sus agentes de propaganda médica y/o visitadores médicos un producto de venta bajo receta para una indicación que no hubiera sido expresamente aprobada por el ANMAT o para usos en condiciones diferentes a las que surgen de su ficha técnica. De ello también se desprende que el laboratorio no podría patrocinar con fondos la exposición de un médico en un congreso sobre resultados clínicos, por fuera de la regulación específica en materia de estudios clínicos. Asimismo, como consecuencia de lo dicho más arriba, el prospecto de un medicamento solamente puede hacer referencia a aquellas indicaciones que han sido expresamente aprobadas por el ANMAT, encontrándose prohibido para las compañías farmacéuticas incluir usos “off label” habituales o no de sus productos.

Entonces, ¿cómo se construye la evidencia sobre la eficacia y seguridad de un medicamento registrado en el REM, pero para una indicación no aprobada por la autoridad sanitaria o bajo condiciones diferentes a las autorizadas?

Del análisis de fallos locales de jurisprudencia en la materia, se ha observado: la referencia a la comunidad internacional[34], consensos y experiencia en centros de referencia de distintos países del mundo[35], como al conocimiento propio del médico.

Como ha sido observado, el uso off labelproviene, en general, de un presunto efecto de clase de la droga, de la extensión de formas más leves de una indicación aprobada, extensión de condiciones relacionadas, de la expansión a alguna condición fisiológica similar o por extensión de condiciones cuyos síntomas se solapan con los de las indicaciones aprobadas[36]. Esto ha sido expresamente considerando en un caso en el cual se sostuvo: “…es pertinente recordar que en estos estrados se han sustanciado numerosos procesos destinados a obtener cobertura para la misma droga que se reclama en autos ante afecciones que en esos momentos no contaban con previsión normativa alguna y que hoy se encuentran contempladas en la resolución n° 1048 de la Superintendencia de Servicios de Salud…”[37].

En línea con ello, vale la pena recordar que las indicaciones autorizadas por el ANMAT para cada especialidad medicinal constan en el prospecto correspondiente del producto, el cual se encuentra disponible al público en el Vademécum Nacional de Medicamentos, lo que fuera expresamente indicado en el Comunicado oficial del ANMAT, del año 2016.

Por su parte, los jueces o procuradores han solicitado su opinión al Cuerpo Médico Forense[38]o a la Academia Nacional de Medicina de Buenos Aires[39]. Con relación al primero, han expresado: “…no debe perderse de vista que la prueba pericial médica adquiere un valor significativo cuando ella ha sido confiada al Cuerpo Médico Forense, habida cuenta de que se trata de un verdadero asesoramiento técnico de auxiliares del órgano jurisdiccional, cuya imparcialidad y corrección están garantizadas por normas específicas que amparan la actuación de los funcionarios judiciales”[40].

En consecuencia, resulta altamente recomendable que el médico tratante pueda fundamentar la prescripción off labelde un medicamento, además de su experiencia y sapiencia, en documentos de profesionales o instituciones con experiencia que avalen su razonamiento en términos generales y que dicho fundamento sea reflejado en la historia clínica del paciente.

V.2. Información al paciente

Como hemos dicho anteriormente, en Argentina la facultad de los profesionales de la salud para prescripción un medicamento en un caso en particular, de manera diferente a la aprobada por el ANMAT no ha sido regulada; por ende, actualmente, no se han sistematizado condiciones en la legislación positiva que deban ser cumplidas al momento de este acto médico.

Sin perjuicio de ello, por imperio de ciertas normas vigentes en materia de salud, el médico no podría dejar de brindar una clara y suficiente información al paciente. La Ley 26.529 sobre los Derechos del Paciente en su Relación con los Profesionales e Instituciones de la Salud, sancionada el 21 de octubre de 2009 y publicada el 20 de noviembre de 2009, dispone que el paciente tiene derecho a recibir la información sanitaria necesaria, vinculada a su salud, lo que incluye aquella información sanitaria que, de manera clara, suficiente y adecuada a la capacidad de comprensión del paciente, informe sobre su estado de salud, los estudios y tratamientos que fueren menester realizarle y la previsible evolución, riesgos, complicaciones o secuelas posibles (conforme art. 2.f y art. 3, Ley 26.529); como también, el paciente tiene derecho a aceptar o rechazar determinadas terapias o procedimientos médicos o biológicos, con o sin expresión de causa, como así también a revocar posteriormente su manifestación de la voluntad (conforme art. 2.e, Ley 26.529).

La entrada en vigencia de esta norma generó, además, la obligación de contar con el previo consentimiento informado del paciente ante toda actuación profesional en el ámbito médico-sanitario, sea público o privado, independientemente de si el fármaco o tratamiento ha sido aprobado por el ANMAT, conforme art. 6, Ley 26.529. La regla es el consentimiento verbal y su asentamiento en la historia clínica, salvo en los siguientes supuestos, en los que será por escrito y debidamente suscrito: a) Internación; b) Intervención quirúrgica; c) Procedimientos diagnósticos y terapéuticos invasivos; d) Procedimientos que implican riesgos según lo determine la reglamentación de la presente ley; y, e) Revocación, según dispone el art. 7 de la Ley 26.529 y su reglamentación.

Sin perjuicio de ello, en el caso de prescripción off labelde medicamentos, entendemos que el deber de información que debe brindar el médico reviste una especial importancia puesto que el paciente no podrá encontrar respuesta a sus dudas ni en el prospecto, ni en la información al paciente ni a través de la Dirección Técnica del laboratorio fabricante, como tampoco a través del sitio o el call center de ANMAT, además de que el ANMAT no ha determinado que el fármaco fuese seguro y eficaz para un uso no aprobado.

Esto fue analizado en un caso jurisprudencial, aunque no ha sido la causal de la responsabilidad atribuida al médico tratante. Allí, el juez sostuvo en lo pertinente: “Tampoco podría efectuarse algún reproche a los emplazados por el hecho de no haber confeccionado un consentimiento escrito de la paciente, de manera previa a la aplicación intravítrea del 9 de abril de 2009. Ello así, por cuanto la ley 26.529, que contempla esa exigencia formal, fue sancionada con posterioridad a los hechos que aquí se debaten. No obstante ello, considero que el médico demandado, tal como consignó en la historia clínica al asentar la leyenda “explico dosis de caja” (fs. 40 de la prueba anticipada), es factible que haya podido efectuar a la actora alguna mención acerca de los eventuales riesgos o complicaciones del tratamiento, de índole invasiva, que habría de practicarle a aquélla, aunque se desconoce si la información le permitió sopesar los riesgos de la terapia propuesta, en la medida que la medicación le fue inyectada el primer día de su atención en la clínica demandada”[41].

Por lo tanto, la prescripción off labelde un medicamento deberá ser informada al paciente de manera oportuna (es decir, previamente y con el tiempo necesario para su análisis por parte del paciente) y, salvo que se encuentren en alguno de los supuestos enunciados, el consentimiento podrá ser verbal, pero deberá asentarse en la historia clínica la fecha y alcance de cómo y sobre qué práctica operó. No obstante, a menor evidencia científica, se considera altamente recomendable instrumentar el consentimiento de manera escrita, otorgando una copia al paciente  – incluso, según cada caso, para que pueda pensarla en su casa –, con una reseña de todo ello en la historia clínica.

V.3. Cobertura del seguro médico

Se observan algunas acciones de amparos tendientes a reclamar judicialmente ante la cobertura de un medicamento prescrito de manera off label. De una consulta efectuada ante la Cámara Civil y Comercial Federal de la Ciudad A. de Buenos Aires, a partir del año 2014 al presente, se han detectado muy pocos expedientes vinculados a prescripción off label. Lamentablemente, observamos que aún no se utiliza una denominación en común o uniforme con relación a este instituto que permita individualizar los expedientes vinculados.

En las contestaciones de demandadas, algunos seguros médicos han intentado sostener: “la condena violaría los principios de investigación científica consagrados en la ley 25.467, pues ha obligado a la demandada a proveer un medicamento para una, patología diferente a aquella para la cual ha sido aprobada por la Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT), lo que constituiría un uso experimental del fármaco”[42].Sin adelantarnos a analizar el fondo de la cuestión en este apartado, entendemos que esta defensa no sería válida porque, como hemos explicado más arriba, la prescripción off labelde un fármaco no implica investigación. En efecto, así lo ha dicho la Sala II de la Cámara Civil y Comercial Federal al afirmar: “El hecho de que no exista un previsión concreta para la cobertura de la uveítis o la enfermedad de Behcet con adalimumab no necesariamente implica que se trate de un uso experimental; al menos –prima facie– en los términos que invoca Omint y de acuerdo con la resolución n° 1480/11 del Ministerio de Salud (la resolución n° 1678/07 –que citó dicha codemandada– fue derogada por la n° 102/09, que a su vez quedó privada de efectos por la 1480/11). Ello obedece a que en el caso no se trataría de un empleo de esa medicación con el objeto de comprobar sus efectos en un caso concreto sino de un tratamiento destinado a combatir la dolencia que padece el demandante”[43].

Entrando ahora sí en el aspecto analizado en este apartado, haremos referencia a la jurisprudencia elaborada por nuestro Máximo Tribunal. En efecto, la CSJN ha evaluado la cobertura de medicamentos ante distintos supuestos fácticos, a saber:

i.        Fallos: 330:3725 (“Cambiaso Peres de Nealón”, 2007), en el cual el actor reclamaba la provisión de medicamentos y prestaciones médicas autorizadas para la patología que sufría su hijo menor de edad. Allí se sostuvo finalmente: “la determinación de si las prestaciones reclamadas en el presente caso se adecuan al marco legal indicado, es tema de hecho y prueba relativo a la relación entre aquéllas y las circunstancias que rodean a la persona con discapacidad reclamante, que ha sido juzgado en términos no susceptibles del calificativo de arbitrarios, lo cual pone a la cuestión fuera de los alcances de esta instancia extraordinaria”.

ii.        Fallos: 333:690 (“Buñes, 2010), en el cual la actora solicitaba la prescripción de un fármaco que no estaba aprobado por la autoridad de aplicación nacional, encontrándose en la actualidad y respecto de su enfermedad, en etapa de experimentación (al momento de la sentencia de la CSJN no se contaba con los resultados de ensayos clínicos fase III). “En tales condiciones, esta Corte no advierte la presencia de norma alguna de jerarquía constitucional o infraconstitucional que, sea en su letra o en su espíritu, imponga a una obra social o al Estado la provisión o la cobertura de tratamientos del carácter indicado”.

iii.        Fallos: 337:580 (L.,E.S., 2014), en este caso la actora exigía la cobertura del cien por ciento de la droga Rituximab, a la empresa de medicina prepaga a la que está afiliada, para el uso fuera de prospecto de ese medicamento. La CSJN resolvió dejar sin efecto la sentencia que hizo lugar a la acción de amparo sosteniendo que se apartó de manera inequívoca del régimen aplicable entonces para empresas como la demandada, además de que omitió exponer fundamentos razonados que sostengan jurídicamente la obligación de cobertura del medicamento pretendido.

En su fallo, la CSJN se apartó del Dictamen de la Procuradora General que entró en el análisis de la razonabilidad de la prescripción del fármaco en el caso concreto y entendió, por el contrario, que no lucía arbitraria la valoración del a quosobre la conveniencia y la razonabilidad del uso de la droga Rituximab para el tratamiento de la patología que sufría la actora[44].

En el Dictamen de fecha 28 de mayo de 2013, la Procuradora manifestó: “De acuerdo con la interpretación que la Corte ha hecho en el precedente registrado en Fallos: 330:3725, las empresas o entidades que prestan servicios de medicina prepaga (…) deben cubrir, como mínimo, las mismas prestaciones que son obligatorias para las obras sociales. Esto último comprende las prestaciones que, con carácter obligatorio, establezca y actualice periódicamente la autoridad de aplicación”; “En las jurisdicciones en las que el uso atípico ha sido explícitamente regulado (…), cuando lo que está en juego es la cobertura del tratamiento por parte de un servicio médico regulado, la determinación del fundamento científico del uso fuera de prospecto puede requerir además el aval de una institución específica, o la inclusión del uso atípico cuestionado en alguna publicación científica en particular…”; “El derecho a la salud (…) garantiza al paciente el acceso al tratamiento médicamente adecuado para la patología que padece. Tanto la regulación internacional del uso fuera de prospecto de medicamentos aprobados, como la regulación de la ANMAT sobre uso compasivo de medicamentos no aprobados pretenden garantizar el acceso del paciente a un tratamiento adecuado, aun cuando ello implique utilizar un fármaco para un uso distinto del aprobado por la autoridad de aplicación. Ello exige evaluar debidamente la conveniencia y razonabilidad del uso fuera de prospecto del fármaco, teniendo en cuenta la información científica acerca de la eficacia del fármaco para la patología en cuestión y para la situación concreta del paciente, la razonabilidad de la relación entre riesgos y beneficios y el consentimiento informado del paciente”.

Además, consultó a la Academia Nacional de Medicina de Buenos Aires, quien informó, según fuera relatado en el mismo Dictamen: “si bien el fármaco está indicado para [otras indicaciones], se considera prudente su empleo en la patología que presenta la actora, en cuadros de su gravedad y ante el fracaso de los tratamientos de primera línea, ya que por su mecanismo de acción es razonable su uso en otras afecciones que presenten alteraciones inmunológicas dependientes de los linfocitos B”. Para ello, la Academia valoró resultados de estudios clínicos no controlados y un ensayo adecuadamente controlado con resultados positivos, aunque no estadísticamente significativos. Asimismo, “la Academia apuntó que existe una gran distancia entre las conclusiones de los ensayos clínicos y la conducta médica que se debe adoptar ante un paciente en particular, máxime en casos de la gravedad que presentaba la actora y cuando han fracasado los tratamientos clásicos”, según fuera observado en el Dictamen.

La CSJN, en cambio, casi un año después (20 de mayo de 2014), consideró que el recurso extraordinario resultó formalmente admisible en cuanto se había invocado la arbitrariedad del fallo, puesto que la cámara se apartó de manera inequívoca del régimen aplicable para empresas de medicina prepaga la alzada, incurriendo en un salto argumentativo al omitir examinar si dichos agentes de la salud estaban obligados, o no, a brindar la cobertura pretendida en el sub lite (más allá de que estaban obligadas a cubrir las mismas prestaciones dispuestas como obligatorias para las obras sociales). La CSJN entendió que el eje controversial que debía definirse era si la cobertura del medicamento prescripto era un mandato obligatorio incorporado al específico plan prestacional de la demandada frente a la demandante.

Si bien existen voces que alegan que el derecho a la salud[45]garantiza al paciente el acceso al tratamiento médicamente adecuado para la patología que padece, aun cuando ello implique utilizar un fármaco para un uso distinto del aprobado por la autoridad de aplicación, la CSJN pareciera haber restringido la obligación de la cobertura – al menos de una empresa de medicina prepaga –  a aquellas incorporadas en el específico plan prestacional de la empresa frente a su afiliado.

De manera previa al año 2014, la jurisprudencia había hecho lugar a la cobertura de fármacos prescriptos fuera de prospecto en varias causas considerando, básicamente, que el Programa Médico Obligatorio establece solamente un piso mínimo de cobertura, no taxativo[46].

De manera posterior al año 2014, se observa que los fallos de los tribunales inferiores han mantenido su razonamiento previo, fundamentando la cobertura  – en sentencia definitiva como ante el otorgamiento de medidas cautelares –, de la siguiente manera: “…el artículo 28 de la Ley Nº 23.661 establece que los agentes del seguro de salud deberán desarrollar obligatoriamente un programa de prestaciones da salud (confr. esta Sala, causa 5462/2010 del 30.3.12)”; “En este orden de ideas, es menester recordar que la Corte Suprema de Justicia de la Nación tiene dicho que lo dispuesto en los tratados internacionales que tienen jerarquía constitucional (art. 75, inc. 22, Ley Suprema), reafirma el derecho a la preservación de la salud —comprendido dentro del derecho a la vida— y destaca la obligación impostergable que tiene la autoridad pública de garantizar ese derecho con acciones positivas, sin perjuicio de las obligaciones que deban asumir en su cumplimiento las jurisdicciones locales, las obras sociales o las entidades de la llamada medicina prepaga (conf. Fallos: 323:3229)”; “…cabe concluir que el mantenimiento de la medida precautoria decretada no ocasiona un grave perjuicio a la demandada, pero evita, en cambio, el agravamiento de las condiciones de vida del paciente…”[47]. Incluso, se ha sostenido: “las prestaciones que reconoce el Programa Médico Obligatorio no constituyen un elenco cerrado e insusceptible de ser modificado con el tiempo en beneficio de los afiliados, pues semejante interpretación importaría cristalizar en un momento histórico la evolución continua, incesante y natural que se produce en el ámbito de la medicina y en la noción de “calidad de vida”, que es esencialmente cambiante”y “no constituye una limitación para dichos agentes, sino que consiste en una enumeración no taxativa de la cobertura mínima que los beneficiarios están en condiciones de exigir a las obras sociales (…). Por ende, debe ser entendida como un “piso prestacional”, por lo que no puede, como principio, derivar en una afectación del derecho a la vida y a la salud de jerarquía constitucional”[48].También se ha sostenido en otro caso resuelto por la misma sala: “…el hecho de que no cuente con aprobación de la ANMAT para el tratamiento de la enfermedad que padece el señor Grange no es, en sí mismo, un obstáculo al otorgamiento de la protección cautelar perseguida, ponderando que –como es sabido– esa clase de decisiones requiere procedimientos que insumen buena cantidad de tiempo. Desde esta perspectiva, y a modo de obiter dicta, es pertinente recordar que en estos estrados se han sustanciado numerosos procesos destinados a obtener cobertura para la misma droga que se reclama en autos ante afecciones que en esos momentos no contaban con previsión normativa alguna y que hoy se encuentran contempladas en la resolución n° 1048 de la Superintendencia de Servicios de Salud…”; “….si bien la medida implicará una erogación importante para las demandadas, no se trata de una prestación que, en la actualidad, resulte totalmente extraña a su giro habitual…”y“…no existen, empero, elementos que permitan sostener que la cobertura dispuesta en autos vaya a producir un desequilibrio económico financiero para las demandadas…”[49].

En otro caso del año 2015, se ha confirmado la sentencia de primera instancia en la medida cautelar haciendo lugar a la petición del amparista con el fundamento que “…el delicado estado de salud de la menor en autos y el riesgo de vida que implicaría privarla de la medicación que conforme los informes acompañados ya estaría recibiendo» (fs. 28), para entender verosímil el derecho invocado…”[50]. Ello a pesar de que APROSS había justificado su negativa en la Ley 9277 que, en su artículo 14, determina: «La APROSS no otorgará cobertura asistencial ni reconocerá reintegro de gastos en los siguientes supuestos: Inciso b): Prestaciones y medicamentos en etapa experimental, no avalados por instituciones científicas reconocidas a nivel nacional y/o no incluidos en el Menú Prestacional de la APROSS. Inc. c): Prestaciones, servicios y/o insumos que no resulten eficaces y eficientes según medicina basada en la evidencia o que se opongan a las normas legales vigentes. Es por ello que no se hace lugar a lo solicitado»[51].

La Resolución 1349/2017 sobre medicamentos del PAMI, entendemos, no se refiere expresamente a la prescripción off labelde medicamentos ni se exige la aprobación del medicamento por ANMAT para su cobertura.

La dirección que pareciera señalar la CSJN para la financiación privada y que podría, eventualmente, asimilarse a la financiación social (atento la equiparación realizada por la Ley 24.754), entendemos no aplicaría para los Estados Provinciales y el Estado Nacional, último garante de las prestaciones de salud[52].

Desde la doctrina, se opina que en los tribunales inferiores se resuelven los casos mediante la aplicación del criterio de la “medicina de la compasión”, a partir del caso de la Crotoxina para enfermos de cáncer; mientras que “la seguridad social que cubre las prestaciones a través del Programa Médico Obligatorio, establece la obligatoriedad de los prestadores de cubrir tratamientos que surjan de la ‘medicina de la evidencia’ y sólo pueden recurrir a los tratamientos experimentales, en forma individual y mediante el mecanismo de excepción, si no existiese otro para la patología a tratar o, si luego de utilizado el fármaco aprobado para esa enfermedad, no resultara eficaz para el paciente”[53].

Desde otro ángulo, al momento de la prescripción fuera de prospecto podría ser útil revisar si no existe un estudio clínico en el cual el paciente pudiera enrolarse, siguiendo la regulación específica en esa materia[54]. En este caso, el costo de la provisión es asumido por el laboratorio patrocinante; obligación que se extiende luego de la terminación del estudio hasta que se garantice su acceso, en caso de que el tratamiento resulte beneficioso.

V.4. Responsabilidad por daños

Como se ha expuesto en este trabajo, los profesionales de la salud están facultados para prescribir un medicamento aún en condiciones diferentes a las aprobados por la Autoridad Sanitaria, sobre la base de su experiencia y el conocimiento científico disponible, pero atento a que en dicha decisión solamente interviene éste, su responsabilidad sobre eventuales consecuencias en el caso en concreto no será, en principio, compartida con el laboratorio titular de la autorización para la comercialización del fármaco, el ANMAT u otro organismo. Expondremos a continuación ciertas normas específicas que podrían ser consideradas relevantes para delinear el marco normativo de este apartado, de manera complementaria a lo dicho en este trabajo.

En primer lugar, la Resolución del Ministerio de Educación n. 1254/2018, en su Anexo XXIV, establece la potestad exclusiva del médico de prescribir cualquier procedimiento de diagnóstico, pronóstico y tratamiento relativo a la salud humana en individuos. No obstante, la Ley 17.132, que regula el ejercicio de la medicina, pone un límite a dicha facultad de la siguiente manera: “Queda prohibido a los profesionales que ejerzan la medicina: … 7º) aplicar en su práctica privada procedimientos que no hayan sido presentados o considerados o discutidos o aprobados en los centros universitarios o científicos reconocidos del país; 8º) practicar tratamientos personales utilizando productos especiales de preparación exclusiva y/o secreta y/o no autorizados por la Secretaría de Estado de Salud Pública…”(art. 20, inc. 7 y 8, Ley n. 17.132). De todos modos, esta prohibición  – creemos –  no logra impedir la prescripción de un medicamento fuera de su prospecto, en tanto estuviera basado en conocimiento científico disponible y no fuera secreto.

Asimismo, las normas internas de autorregulación de ciertas asociaciones de médicos, disponen específicamente: “El médico tiene derecho a prescribir el medicamento que considere más conveniente y el procedimiento diagnóstico o terapéutico que crea más acertado”(art. 204, Código de Ética de la Confederación Médica de la República Argentina – COMRA); “El médico debe disponer de libertad de prescripción y de las condiciones técnicas que le permitan actuar con independencia y garantía de calidad. En caso de que no se cumplan esas condiciones deberá informar de ello al organismo gestor de la asistencia y al paciente” (art. 111, Código de Ética de la COMRA); “Los miembros del Equipo de Salud utilizarán o prescribirán productos de índole variada, con calidad garantizada y probada, así como cumpliendo con las normas de la Ley de medicamentos (25.649), especialmente en lo que se refiere a la inclusión del nombre genérico”(art. 59, Código de Ética de la Asociación Médica Argentina – AMA); “Siendo la indicación de medicamentos parte de la consulta, los miembros del Equipo de Salud deben defender la libertad de prescripción, dado que como “acto médico” asumen la responsabilidad ética y legal de los resultados de dicha actividad, aunque respetando la posibilidad de cambio de marca por decisión del paciente, quien deberá cumplir con la información al médico responsable de la prescripción”(art. 60, Código de Ética de la AMA).

Recientemente, la Cámara Nacional de Apelaciones en lo Civil, sala A ha dicho: “…el empleo de ese tipo de medicaciones [fuera de prospecto]ha de ser exclusiva responsabilidad del médico tratante, quien lo realiza en el pleno ejercicio de su actividad profesional, basándose en su experiencia y en el conocimiento científico disponible”[55]. A la misma conclusión arribó anteriormente el ANMAT al manifestar en su comunicado oficial: “Las indicaciones “off-label” son de exclusiva responsabilidad del médico tratante, quien las realiza en el pleno ejercicio de su actividad profesional, basándose en su experiencia y en el conocimiento científico disponible, motivado por la necesidad de brindar una respuesta a problemas de salud para los cuales no existan estándares de tratamiento o que, en caso de existir, los mismos sean de muy difícil acceso”.

No obstante, vale aclarar que la obligación del médico no es una obligación de resultados sino de medios. Al respecto, el artículo 1768 del Código Civil y Comercial de la Nación establece: “La actividad del profesional liberal está sujeta a las reglas de las obligaciones de hacer. La responsabilidad es subjetiva, excepto que se haya comprometido un resultado concreto (…). La actividad del profesional liberal no está comprendida en la responsabilidad por actividades riesgosas previstas en el artículo 1757”; y el artículo 1724, agrega: “Son factores subjetivos de atribución la culpa y el dolo. La culpa consiste en la omisión de la diligencia debida según la naturaleza de la obligación y las circunstancias de las personas, el tiempo y el lugar. Comprende la imprudencia, la negligencia y la impericia en el arte o profesión” (art. 1724, Código Civil y Comercial de la Nación).

Por su parte, el Código Penal de la Nación tipifica conductas vinculadas con la entrega y suministro de sustancias medicinales peligrosas para la salud, disimulando su carácter nocivo o cuando alguno de los hechos previstos fuere cometido por imprudencia, negligencia, impericia en su arte o profesión o por inobservancia de los deberes a su cargo, si tuviere como resultado enfermedad o muerte[56].

En consecuencia, la prescripción off labelde medicamentos como acto médico podría generar la obligación de responder, frente a un daño directo, cuando ella no pudiera ser fundamentada en el conocimiento científico disponible y/o hubiera otro tratamiento aprobado por el ANMAT con relación al cual se hubiera probado la seguridad, eficacia y calidad y dicho medicamento fuera accesible y no contraindicado para el paciente; en otras palabras cuando la prescripción pudiera ser calificada como negligente.

En este sentido, en un caso reciente de acción de daños y perjuicios por responsabilidad médica y de la institución, donde se había prescripto un medicamento fuera de prospecto, la causa de la responsabilidad se vinculó con la inobservancia de medidas de seguridad, asepsia e higiene y no con el acto médico de la prescripción off label. En este sentido, se dijo: “Considero que ese elemento sellará la suerte de los recursos interpuestos: quedó admitido que la inyección intraocular del antiangiogénico no fue aplicada en un quirófano, en condiciones de asepsia e higiene, tendientes a prevenir cualquier tipo infección (…). De manera que en mi opinión, debe responsabilizarse a los demandados que fueron condenados en la sentencia apelada, por no haber dado cumplimiento con las medidas de seguridad, asepsia e higiene, tendientes a prevenir cualquier tipo de infección vinculada al tratamiento al cual la actora fue sometida.” “Además, no habré de considerar —a los fines de decidir la cuestión— lo previsto por el art. 20, inc. 8°, de la ley 17.132, relativo a la administración de medicamentos no avalados por la autoridad sanitaria, en la medida que las secuelas incapacitantes sufridas por la actora, no obedecieron —en rigor— al suministro del “Avastín”, como medicación fuera de prospecto” (considerando 4°). “…En orden a que tampoco se encuentra discutido, ni es motivo de reproche el hecho de habérsele suministrado un medicamento “off label” a la actora…” (considerando 7°)[57].

Por último, es esencial que el tratamiento se realice en condiciones muy controladas por el médico. En este sentido, en un estudio del ANMAT se ha sostenido: “…es razonable el uso fuera de ficha técnica de BZM para el NF2 en las condiciones muy controladas antedichas, siempre que se cumplan los criterios de cuidados extremos para la exposición a la droga y cumpliendo con la firma de un consentimiento informado muy completo y la responsabilidad de médico tratante y paciente y familia”[58]. En este caso, el paciente había presentado en el Ministerio de Salud de la Nación (MSN) un pedido de autorización para el uso del Bevacizumab (BZM) por su caso de Neurofibromatosis tipo 2. Para resolver, el MSN pidió opinión al ANMAT[59]. No obstante, de acuerdo con la situación actual de la legislación, no resulta necesario la autorización previa del ANMAT para la prescripción off labelde un medicamento.

V.5. Farmacovigilancia: ¿corresponde prever el control y fiscalización de la prescripción y suministros de medicamentos por fuera de su prospecto? 

Según el Informe Anual del Departamento de Farmacovigilancia del ANMAT, correspondiente al año 2016, el mayor número de notificaciones de eventos adversos se puede observar en la categoría de medicamento no indicado para una determinada finalidad o no apropiado para ésta, seguido por las notificaciones realizadas con motivo en la equivocación de la dosis administrada. Asimismo, se ha apreciado que en la segunda etapa en la ocurrieron mayores errores es en la etapa de la prescripción. En efecto, se ha alertado sobre el hecho que “…la falta de aprobación por parte de un organismo regulador implica la falta de rangos de dosis seguras e información inadecuada sobre las contraindicaciones, que en conjunto hacen que las RAM sean más probables”[60].

Con el objeto de detectar, evaluar, comprender y prevenir efectos adversos derivados del uso de los medicamentos, se ha creado en Argentina, mediante la Resolución 706/1993 del ex Ministerio de Salud y Acción Social, el Sistema Nacional de Farmacovigilancia. Para ello, todos los profesionales de la salud, responsables de la industria farmacéutica y pacientes son exhortados a notificar las sospechas de reacciones adversas (RAM) y de fallas de calidad. Este sistema se activa en el momento que un medicamento, autorizado por la autoridad sanitaria, inicia su comercialización, tanto en el ámbito nacional como en el internacional. La información resultante puede generar diversas acciones, entre ellas: incluir nuevas contraindicaciones y restringir los usos terapéuticos[61][62].

Si bien el sistema se proyecta para dar el respaldo definitivo al medicamento tal cual fuera aprobado por el ANMAT, se sostiene asimismo la conveniencia de implementar un sistema de farmacovigilancia para usos ony off label. Ello permitiría sistematizar y generar información referida a la interacción de drogas y la eficacia y seguridad por fuera de los usos aprobados.

En efecto, como se verá en este trabajo, es altamente recomendable y exigible al médico tratante que al prescribir un tratamiento medicamentoso off label,mantenga registros del uso y los efectos alcanzados, sean adversos o beneficiosos con el producto utilizado[63]y, de existir sospecha de ocurrencia de un evento adverso, notificar al ANMAT con expresa referencia al uso off labelprescripto voluntariamente.

V.6. Intercambiabilidad de medicamentos

La Ley 25.679, sancionada el 28 de agosto de 2002 y publicada el 19 de septiembre de 2002, estableció el principio de sustitución del medicamento de síntesis química, como consecuencia del cual, los medicamentos de síntesis químicas son, en principio, intercambiables. “El farmacéutico, debidamente autorizado por la autoridad competente, es el único responsable y capacitado para la debida dispensa de especialidades farmacéuticas, como así también para su sustitución”[64].

No obstante, en el caso de prescripción off labelde medicamentos, entendemos, sería prudente preguntarnos si la sustitución del medicamento continúa aplicando tal cual.

En principio, el Decreto Reglamentario de la ley mencionada N. 987/2003, en su artíulo art. 2 dispone: “En el supuesto en que el médico u odontólogo considere indispensable prescribir por marca, por razón fundada, podrá realizarlo, debiendo consignar primero el nombre genérico del medicamento y agregar, de su puño y letra, a continuación de la firma correspondiente a la prescripción por la marca, la justificación que avale tal decisión bajo el título «justificación de la prescripción por marca», firmando nuevamente y aclarando con el correspondiente sello. En estos casos, si el adquirente solicita otro medicamento de menor precio y con el mismo nombre genérico, el farmacéutico debe hacerle conocer que el médico u odontólogo justifica la prescripción por marca, a efectos de que exprese su conformidad con dicha prescripción. De la decisión del adquirente el farmacéutico deberá dejar constancia en la receta, junto con las otras anotaciones descriptas en los párrafos precedentes, con la firma del interesado y su firma y sello aclaratorio”.

Creemos que, según cada caso, podría ser recomendable que el médico incorporase en la receta médica la especialidad de referencia o marca, de manera adicional al principio activo, justificando expresamente dicha elección si la falta de dicha información pudiera generar confusión al momento de la dispensa, considerando que el producto prescripto estaría aprobado para un uso distinto. También resulta de mucha importancia una indicación clara al diagnóstico realizado.

 VI.          Derecho comparado

Como fuera mencionado por la Procuradora de la Nación en un Dictamen del año 2014[65],“El uso fuera de prospecto o atípico de medicamentos ha sido objeto de estudio y consenso en la comunidad científica y bioética mundial y cuenta con regulación específica en varias jurisdicciones”.

En este sentido, la Comunidad Europa no regula el instituto a nivel comunitario, pero sí exige el cumplimiento de programas de farmacovigilancia on labely off labeldesde el año 1984[66]. Sin perjuicio de ello, ciertos países han avanzado en la línea de la regulación. En este sentido, se encuentran España[67], quien estableció los requisitos para el acceso a medicamentos en condiciones diferentes a las autorizadas, y Francia[68], con ciertas diferencias entre ellas[69].

Por su parte, Estados Unidos no ha previsto una regulación del tema. En su sitio web oficial, la FDA aclara: “From the FDA perspective, once the FDA approves a drug, healthcare providers generally may prescribe the drug for an unapproved use when they judge that it is medically appropriate for their patient”[70], deslindando su responsabilidad a favor del médico.

En Latinoamérica tampoco existe regulación autónoma y completa del instituto, aunque sí se reconoce la aplicación de otras regulaciones, como son, por ejemplo: ejercicio profesional, promoción, recomendaciones de la autoridad.

En particular, en Colombia se hace referencia a este uso como “Usos no incluidos en el registro sanitario” (por sus siglas: “UNIRS”). Se los define como uso o prescripción excepcional de medicamentos que requieren ser empleados en indicaciones y/o grupos de pacientes diferentes a lo consignado en el registro sanitario otorgado por el INVIMA y fueron regulados, recientemente, mediante la Resolución 3951 de 2016 y su modificatoria, n. 532 de 2017. La primera se fundamenta en la Ley Estatutaria N. 1753, en virtud de la cual se sostiene: “El sistema de salud debe procurar por la mejor utilización social y económica de los recursos, servicios y tecnologías disponibles para garantizar el derecho a la salud de toda la población”y se eleva como principio rector la autonomía médica. Dicha resolución tiene por objeto: “establecer el procedimiento para el acceso, reporte de prescripción, suministro y análisis de la información de servicios y tecnologías en salud no cubiertas (…); fijar los requisitos, términos y condiciones para la presentación de recobros/cobros (…) establecer el procedimiento de verificación, control y pago de las solicitudes de recobro/cobro (…)acciones de control y seguimiento…”. Anteriormente, se había dispuesto mediante el Plan de Desarrollo definido en la Ley 1753 del año 2015, en su artículo 72, que el Ministerio de Salud y Protección Social tiene la facultad de solicitar el trámite de modificaciones a las indicaciones, contraindicaciones e interacciones de los registros sanitarios.

En Brasil, la Agencia Nacional de Vigilancia Sanitaria (INVISA), ha emitido también una comunicación formal en la cual se expone: “O uso off label de um medicamento é feito por conta e risco do médico que o prescreve, e pode eventualmente vir a caracterizar um erro médico, mas em grande parte das vezes trata-se de uso essencialmente correto, apenas ainda não aprovado. Há casos mesmo em que esta indicação nunca será aprovada por uma agência reguladora, como em doenças raras cujo tratamento medicamentoso só é respaldado por séries de casos (…).A classificação de uma indicação como off label pode, pois, variar temporalmente e de lugar para lugar. O uso off label é, por definição, não autorizado por uma agência reguladora, mas isso não implica que seja incorreto”[71]. En cierto casos, INVISA ha efectuado alertas sobre riesgos en usos off labeldeterminados[72].

  1. VII.          ¿La prescripción off label de medicamentos es una facultad que debe ser regulada?

Ahora bien, corresponde preguntarnos si dado nuestro sistema jurídico federal, en especial, lo concerniente en materia de Derecho de Salud, correspondería regular la facultad de los médicos para prescribir medicamentos por fuera de lo aprobado por el ANMAT en su prospecto, o bien, si se mantiene como facultad exclusiva de los médicos, no regulada de manera específica.

Nosotros nos inclinamos, en principio, por la segunda opción, aunque consideramos altamente recomendable enunciar ciertas pautas o recomendaciones que los médicos debieran considerar al momento del acto de prescripción para disminuir la posibilidad de que fuera calificado como arbitrario o negligente.

El motivo considerado para ello es que la prescripción off labelde medicamentos es excepcional y reconoce distintas causas: por ejemplo, intolerancia del paciente para los tratamientos aprobados, ausencia de tratamientos aprobados para un cuadro clínico determinado, imposibilidad de realizar estudios clínicos que respalden la solicitud de aprobación de un medicamento por las especiales condiciones de la población (por ejemplo, los niños).

No obstante, como hemos desarrollado a lo largo de este trabajo, existe hoy en Argentina un marco normativo vigente a partir del cual entendemos que resulta necesaria y altamente recomendable la observancia de las siguientes pautas, que resumimos a continuación:

i.        Adoptar la decisión sobre la base de información científica acerca de la eficacia del fármaco para la patología en cuestión y para la situación concreta del paciente, realizando un análisis de razonabilidad acerca de la relación entre los riesgos asumidos y los beneficios esperados para ese paciente.

ii.        Obtener el consentimiento informado previo, de manera expresa, por parte del paciente, otorgando una copia a éste y dejando una reseña de dicho proceso en la historia clínica, incluyendo la mención a los documentos de profesionales o instituciones con experiencia que avalen su razonamiento en el caso en concreto.

iii.        Informar, en su caso, al paciente en caso de existir un estudio clínico en el cual el paciente pudiera enrolarse.

iv.        Analizar la necesidad de incorporar en la receta médica la especialidad de referencia o marca, de manera adicional al principio activo, justificando expresamente dicha elección si la falta de dicha información pudiera generar confusión al momento de la dispensa, considerando que el producto prescripto fue aprobado para un uso distinto.

v.        Hacer un adecuado seguimiento del tratamiento del paciente (en condiciones muy controladas) y, en caso de producirse un evento adverso, notificar al ANMAT indicando expresamente la prescripción off labeldel producto involucrado.

Sin perjuicio de ello, en aquellos casos en los que fuera habitual el uso off labelde un medicamento determinado, entendemos que correspondería al ANMAT analizar su aplicación y emitir su opinión[73], publicando los antecedentes científicos considerados para ello con el propósito de facilitar el acceso de los pacientes a una terapéutica eficaz y segura. En efecto, el ANMAT esto ya lo ha hecho a través de sus áreas de farmacovigilancia y, en especial, el Programa de Evaluación de Tecnologías Sanitarias[74], por ejemplo, con relación al uso del ingrediente farmacéutico activo Bevacizumab para degeneración macular húmeda del adulto, evaluando la eficacia, efectividad, seguridad y costo-efectividad, en el año 2016[75]. Este estudios y otros se encuentran disponibles al público en general en el sitio web del ANMAT.

Dichos estudios publicados son de utilidad, actualmente, para respaldar los usos no aprobados aceptados, con evidencia científica (incluso, podrían ser de utilidad a la hora de evaluar la responsabilidad del médico[76]); sin embargo, no hemos visto que se otorgue o declare algún límite de tiempo para ello.

Con esta tarea ya encaminada de hecho, entendemos que sería posible implementar en Argentina un listado no taxativo de usos off labelaceptados por la comunidad científica, aunque entendemos sería recomendable limitarlo por un tiempo determinado[77]. A efectos de facilitar la tarea de visualización de usos habituales off label, podría ser de utilidad implementar un régimen informativo voluntario dirigido a profesionales de la salud, sociedades científicas y a los órganos jurisdiccionales, por ejemplo.

De todos modos corresponde recordar que, en sus opiniones, el ANMAT aclara que “…NO autoriza NI prohíbe el uso “off label” de los medicamentos en plaza; siendo esa decisión de exclusiva responsabilidad del médico tratante”. Asimismo, el ANMAT declara en su comunicado público que “…al ser la especialidad medicinal un bien de propiedad del titular, la ANMAT no tiene facultad para exigir que lo registre para otras indicaciones diferentes a las solicitadas”.

Esta tarea podría también ser realizada también por la CONETEC y luego por la AGNET. A partir de allí, incluso, entendemos sería posible emitir recomendaciones sobre el financiamiento y/o políticas de cobertura de las tecnologías sanitarias.

Por último, entendemos que debe exhortarse la investigación clínica, incluso a instancias de los profesionales de la salud, para continuar generando conocimiento científico disponible para todos.

  1. VIII.          Conclusión

El juramento hipocrático exige de los médicos que busquen el beneficio de sus pacientes según su mejor juicio y el principio de beneficencia vigente en el ámbito de la salud ha sido postulado como una obligación: maximizar los beneficios posibles y disminuir los posibles daños.

En ese marco, concluimos este trabajo preliminar sosteniendo la conveniencia de consensuar determinadas prácticas a fin de otorgar mayor seguridad y eficacia a la prescripción off labelde medicamentos con el propósito de poder calificarla también como medicina de la evidencia. Alguna de tales prácticas son hoy exigibles conforme normas vigentes, otras surgen del análisis jurisprudencial de casos particulares, mientras que las restantes aparecen como una recomendación prudente a partir del desarrollo del derecho comparado o las buenas prácticas que han sido adoptadas localmente. Pero entendemos que todas ellas tienen como propósito final colaborar con el médico tratante durante la etapa de la prescripción de un medicamento y el tratamiento de una patología determinada en una persona igualmente individualizada, de acuerdo a las especiales circunstancias que pudieran converger.

Asimismo, exhortamos al Estado Nacional a repensar el rol de la Autoridad Sanitaria en esta materia, o el de otros organismos competentes, para la sistematización y generación de información científica disponible sobre usos habituales off labelde medicamentos y resultados beneficiosos o adversos, en un tiempo y lugar determinado. Entendemos que esto encuadraría dentro de la obligación de adoptar medidas positivas para asegurar la realización del derecho a la salud.

Finalmente, hacemos un llamado al favorecimiento de la educación médica continua y las investigaciones científicas con el objeto de ampliar el conocimiento disponible sobre los usos off label.

En definitiva, cada persona es única e irrepetible y, como país, hemos asumido el compromiso de garantizar el derecho al disfrute del más alto nivel posible de salud física y mental. Ello exige, en este caso, aumentar la coordinación entre todos los actores a fin de obtener y disponer de información científica adecuada que respalde el uso off label de medicamentos, si ello fuera necesario en un caso en concreto y aceptado por el paciente.


[1]El art. 2 in fine de la misma Ley 16.463 aclara que ello se establece “…en salvaguarda de la salud pública y de la economía del consumidor…”.

[2]El ANMAT fue creado como un organismo descentralizado que funciona en la órbita de la Secretaría de Regulación y Gestión Sanitaria de la Secretaría de Gobierno de Salud del Ministerio de Salud y Desarrollo Social.

[3]Disp. ANMAT 6677/2010 y Res. MS 1480/2011, entre otras.

[4]Disp. ANMAT 3185/1999, Disp. ANMAT 5040/06 (con las modificaciones de las Disp. 1746/07 y 4010/17), entre otras.

[5]Conforme Disposición ANMAT 5904/1996 (con las modificaciones de las Disp. ANMAT 4538/1997 y 5879/2005), mediante el cual se aprobó el documento denominado «Definiciones y lineamientos generales acerca del modo en que deberá incluirse la información que deben contener los prospectos de especialidades medicinales cuya condición de expendio sea la de Venta Bajo Receta en sus tres categorías».

[6][6]https://servicios.pami.org.ar/vademecum/views/consultaPublica/listado.zul

[7]Recientemente, la Disp. ANMAT 513/2019 implementó ciertas modificaciones en las solicitudes de inscripción en el REM, la puesta en el mercado de dicho producto y la comunicación al ANMAT sobre su efectiva comercialización.

[8]“En términos generales, podemos afirmar que el sistema registral de productos farmacéuticos en nuestro país se encuentra ampliamente desarrollado y en consonancia (dentro de las limitaciones del ámbito local) con los lineamientos internacionales en la materia”.

[9]Durante el año 2018, se han dado de alta 720 autorizaciones de comercialización de especialidades medicinales en el Vademécum Nacional de Medicamentos, según se informa en http://www.anmat.gov.ar/Medicamentos/Autorizaciones_VNM.asp.

[10]El art. 2 de la Ley 17.132 establece: “…se considera ejercicio: a) de la Medicina: anunciar, prescribir, indicar o aplicar cualquier procedimiento directo o indirecto de uso en el diagnóstico, pronóstico y/o tratamiento de las enfermedades de las personas o a la recuperación, conservación y preservación de la salud de las mismas; (….) b) de la Odontología: anunciar, prescribir, indicar o aplicar cualquier procedimiento directo o indirecto destinado al diagnóstico, pronóstico y/o tratamiento de las enfermedades buco-dentomaxilares de las personas y/o a la conservación, preservación o recuperación de la salud buco-dental”.

[11]En especial, la Res. MS 627/2007, que aprobó las Buenas Prácticas de Promoción de Medicamentos de Venta Bajo Receta, y la Disp. ANMAT N. 4980/2005, que aprobó las normas generales y específicas que debe cumplir toda publicidad o propaganda dirigida al público, cuyo objeto sea promocionar especialidades medicinales de venta libre, productos alimenticios, cosméticos, para la higiene personal y perfume, domisanitarios, odontológicos, para diagnósticos de uso in vitro, suplementos dietarios y dispositivos de tecnología médica.

[12]De manera adicional a lo dispuesto más arriba, en el año 2007, mediante la Res. 1412, el Ministerio de Salud creó la Comisión Nacional Asesora para el Uso Racional de Medicamentos, con facultades para identificar problemas generales de la prescripción y propiciar el desarrollo de guías de práctica clínica basadas en la adecuada prescripción, entre otras cuestiones. Uno de los motivos esbozados para ello, entre sus considerandos fue: “Que la irracionalidad en el uso de los medicamentos sigue siendo un problema urgente y generalizado en el sector sanitario, público y privado, de los países desarrollados y en desarrollo, con graves consecuencias en términos de resultados inadecuados para los pacientes, reacciones adversas a los medicamentos, aumento de la resistencia a los antibióticos y sobreutilización de recursos”(considerandos de la Res. MS 1412/2007).

[13]Al respecto, véase Ley N. 17.565, texto actualizado 2009, y Ley N. 25.649 sobre promoción de la utilización de medicamentos por su nombre genérico.

[14]CSJN, 20/05/2014, “L., E. S. c. Centro de Educación Médica e Investigaciones Clínicas Norberto Quirno (CEMIC) s/ Amparo”, LA LEY 01/07/2014, 8 ED 258, 426 LA LEY 12/08/2014, LA LEY 2014-D , 512 DJ 19/11/2014, 48, AR/JUR/18656/2014.

[15]En efecto, se ha sostenido jurisprudencialmente: “La labor médica impone una actitud terapéutica orientada a alcanzar la curación del paciente, a la protección de la salud o a aliviar las consecuencias de una enfermedad. Este quehacer conlleva la obligación de prestar una asistencia eficaz y del modo más idóneo, acorde con las circunstancias de modo, tiempo y lugar en relación a la situación particular de cada enfermo y los distintos tratamientos, debiendo ser ejecutada con las exigencias y desarrollo evolutivo de la ciencia médica en un determinado momento histórico”(CNCivComFdal, Sala I, “C.A.D. c/ Obra Social Poder Judicial de la Nación s/Amparo de Salud”, Causa Nº 540/2016).

[16]J.P. Real, S.D. Palma Haya de la Torre y Medina Allende, “Implicancias farmacoterapéuticas y legales del uso off label de medicamentos: caso del uso oftálmico de los anti-VEGF en Argentina”, Ciudad Universitaria Edificio Ciencias II, Córdoba, publicado en: https://vision2020la.wordpress.com/2013/07/07/implicancias-farmacoterapeuticas-y-legales-del-uso-off-label-de-medicamentos-el-caso-del-uso-oftalmico-de-los-anti-vegf-en-argentina/

[17]ANMAT, Comunicado Oficial: Indicaciones médicas fuera de prospecto, 30 de marzo de 2016, disponible en: http://www.anmat.gov.ar/comunicados/Indicaciones_de_medicamentos_fp.pdf.

[18]Se ha dicho al respecto que la prescripción de especialidades medicinales es un acto médico “…complejo ya que está atravesado por múltiples circunstancias y distintos intereses: la ilusión social y el creciente afán de consumo, el impacto en los costos sanitarios, el interés de la industria farmacéutica y la integridad profesional, entre otros”(S. Schiaffino, R. M. Papale y A. Brandolini, “Uso Off-Label y Farmacovigilancia”, Manual de Buenas Prácticas de Farmacovigilancia Edición Latinoamérica, 1a. ed., Ciudad Autónoma de Buenos Aires, Ediciones Farmacológicas, 2018, pg. 665).

[19]De conformidad con lo sostenido por la OMS en https://apps.who.int/iris/bitstream/handle/10665/258941/WHO-HTM-TB-2017.20-eng.pdf;jsessionid=6F4BEA5551A6AC836ADA81B8A48709E0?sequence=1.

[20]S. Schiaffino, R.M. Papale y Andrés Brandolini, “Uso Off-Label y Farmacovigilancia”,, en “Manual de Buenas Prácticas de Farmacovigilancia edición Latinoamérica”, pg. 667, 2018. Asimismo, en un reciente estudio realizado en la Unión Europea se concluye: “Data from scientific literature reveal that the prevalence of off-label use in the EU within the paediatric population is generally high, covers a broad range of therapeutic areas and is common practice for many prescribers in both the hospital and theoutpatient settings”(Study on off-label use of medicinal products in the European Union, disponible en: https://ec.europa.eu/health/sites/health/files/files/documents/2017_02_28_final_study_report_on_off-label_use_.pdf). En la misma línea, se ha informado: “El uso off label es más frecuente que las indicaciones compasivas, existen estimaciones que oscilan entre el 7 y 40% de pacientes hospitalizados,

llegando al 90% en caso de población pediátrica; para determinados medicamentos su frecuencia de uso es el 74% en anticonvulsivantes, el 71% con rituximab, el 60 % en antipsicóticos, un 50‐75 % en los tratamientos en oncología o el 41 % en los antibióticos”(I. Maglio,”Responsabilidad médica en la prescripción de fármacos en indicaciones no aprobadas (uso off label), en: http://www.noble-arp.com/src/img_up/30102013.0.pdf).

[21]S. Schiaffino, R. M. Papale y A. Brandolini, “Uso Off-Label y Farmacovigilancia” cit., pg. 668.

[22]En efecto, el Dr.Ignacio Maglio señala: “…la indicación de drogas fuera del uso legalmente autorizado plantea una suerte de “Trilema de la Prescripción Off Label”, ya que se encuentran en juego circunstancias disímiles y antagónicas: a) Si se acepta y generaliza su uso, surge un cuestionamiento indirecto a la actividad reguladora y fiscalizadora estatal en materia de medicamentos. b) Si su uso se anula o limita, ello podría ser una restricción inadecuada a la libertad diagnóstica y terapéutica del  médico, como así también un recorte al derecho a la atención de pacientes refractarios y no respondedores a terapéuticas convencionales y de pacientes portadores de enfermedades poco frecuentes. c) Si se acepta la provisión y cobertura del medicamento prescripto fuera de su indicación autorizada y de alto costo, podría verse afectada la integridad patrimonial de los distintos seguros de salud”(http://www.noble-arp.com/src/img_up/30102013.0.pdf).

[23]Citada en J.P. Real, S.D. Palma Haya de la Torre y Medina Allende, “Implicancias farmacoterapéuticas y legales del uso off label de medicamentos: caso del uso oftálmico de los anti-VEGF en Argentina”, cit.; y, S. Schiaffino, R. M. Papale y A. Brandolini, “Uso Off-Label y Farmacovigilancia” cit., pg. 666.

[24]https://apps.who.int/iris/bitstream/handle/10665/258941/WHO-HTM-TB-2017.20-eng.pdf;jsessionid=6F4BEA5551A6AC836ADA81B8A48709E0?sequence=1.

[25]Accesible en: https://www.ema.europa.eu/en/about-us/about-website/glossaryy https://ec.europa.eu/health/sites/health/files/files/documents/2017_02_28_final_study_report_on_off-label_use_.pdf

[26]https://www.fda.gov/forpatients/other/offlabel/default.htm.Allí mismo, la FDA explicó: “…One reason is that there might not be an approved drug to treat your disease or medical condition. Another is that you may have tried all approved treatments without seeing any benefits”.

[27]M.C. Cortesi, “Medicamentos: Introducción al estudio de su regulación jurídica”, Ed. Visión Jurídica, 2016, pg. 150.

[28]Del Dictamen de la Procuradora General, A. Gils Carbó, en CSJN, 20/05/2014,

[29]Cámara Nacional de Apelaciones en lo Civil, sala A, 07/06/2018, “P., M. del C. c. Instituto de la Visión SA y otros s/ daños y perjuicios”, publicado en La Ley Online, AR/JUR/33227/2018.

[30]“En algunos casos, los jueces han hecho lugar a las prescripciones fuera de prospecto cuando los tratamientos recibidos por los pacientes no han resultado eficaces o en ausencia de tratamientos, de lo que se desprende su vía excepcional” (M.C. Cortesi, “Medicamentos: Introducción al estudio de su regulación jurídica”, Ed. Visión Jurídica, 2016, pg. 156).

[31]En los considerandos de la Disp. ANMAT 10401/16 se aclaró: “El principio ético de beneficencia, consistente en el deber primario de sanar, cuidar, y satisfacer las necesidades vitales de una persona, fundamenta que un paciente reciba el mejor tratamiento posible facilitándole responsablemente la medicación más apropiada en el momento y en las dosis adecuadas”.

[32]En los considerandos de la Disp. ANMAT 828/2017 se aclaró que se ha considerado “…conveniente autorizar la accesibilidad a los tratamientos, dentro de un marco regulatorio que contemple la excepcionalidad de la medida, la gratuidad del tratamiento, que tenga por objeto únicamente medicamentos con eficacia y seguridad evidenciada clínicamente y cuyo fin último sea posibilitar el tratamiento de un grupo de pacientes que serán tratados y monitoreados sobre la base de criterios previamente definidos…”.

[33]Recientemente, el Código Civil y Comercial receptó esta misma obligación en su artículo 58, inc. j): “asegurar a los participantes de la investigación la disponibilidad y accesibilidad a los tratamientos que la investigación haya demostrado beneficiosos”.

[34]Cámara Nacional de Apelaciones en lo Civil y Comercial Federal, Sala 2; 21/02/18; “Obra Social de la Unión del Personal Civil de la Nación s/ Incidente de Medica Cautelar”, Expte. n. 2.512/17.

[35]CNCivcomFdal, Sala II, 04/09/2015, “Grange, Angés José c/ Omint SA de Servicios y otro s/Incidente de medida cautelar”, Causa n° 4428/2014.

[36]Según la cita realizada por J.P. Real, S.D. Palma Haya de la Torre y Medina Allende, “Implicancias farmacoterapéuticas y legales del uso off label de medicamentos: caso del uso oftálmico de los anti-VEGF en Argentina”, cit., sobre RS. Stafford, “Regulating off-label drug use—rethinking the role of the FDA”, N Engl J Med 358 (2008), 1427-9.

[37]CNCivcomFdal, Sala II, 04/09/2015, “Grange, Angés José c/ Omint SA de Servicios y otro s/Incidente de medida cautelar”, Causa n° 4428/2014.

[38]Cámara Nacional de Apelaciones en lo Civil y Comercial Federal, Sala 2; 21/02/18; “Obra Social de la Unión del Personal Civil de la Nación s/ Incidente de Medica Cautelar”, Expte. n. 2.512/17; CNCivcomFdal, Sala I, 24/08/2018, “C.A.D. c/ Obra social Poder Judicial de la Nación s/Amparo de salud”, Causa Nº 540/2016; CamCivcomFdal, Sala II, 04/09/2015, “Grange, Angés José c/ Omint SA de Servicios y otro s/Incidente de medida cautelar”, Causa n° 4428/2014.

[39]Del Dictamen de la Procuración en “L.E.S. c. Centro de Educación Médica e Investigaciones Clínicas Norberto Quirno (Cemic) s. Amparo”, 20.5.2014, cita online: AR/JUR/18656/2014.

[40]CNCivcomFdal, Sala I, 24/08/2018, “C.A.D. c/ Obra social Poder Judicial de la Nación s/Amparo de salud”, Causa Nº 540/2016. Tal manifestación se ha sustentado en doctrina de la Corte Suprema, Fallos 299:265 y 787; 319:103; esta Sala, causas 1992/99 del 8/5/03, 6130/91 del 14/12/04; Sala 3, causas 7887 del 21/8/92, 3341/91 del 24/8/94 y 4698/93 del 15/7/99.

[41]Cámara Nacional de Apelaciones en lo Civil, sala A, 07/06/2018, “P., M. del C. c. Instituto de la Visión SA y otros s/ daños y perjuicios”, publicado en La Ley Online, AR/JUR/33227/2018.

[42]CSJN, 20.5.2014, “L.E.S. c. Centro de Educación Médica e Investigaciones Clínicas Norberto Quirno (Cemic) s. Amparo”, cita online: AR/JUR/18656/2014. En sentido similar, se manifestó APROSS en el expte “Saad, Marcela Betríz y otro c. Administración Provincial de Seguro de Salud (A.P.R.O.S.S.) s/ amparo”, resuelto por Cámara 5a de Apelaciones en lo Civil y Comercial de Córdoba, 11/03/2015, La Ley Online, AR/JUR/5573/2015.

[43]CamCivcomFdal, Sala II, 04/09/2015, “Grange, Angés José c/ Omint SA de Servicios y otro s/Incidente de medida cautelar”, Causa n° 4428/2014.

[44]En su Dictamen, la Procuradora relató que la Cámara había entendido que el suministro de la medicación en cuestión resultaba beneficioso para la patología que afecta a la actora, por lo que su derecho a una asistencia eficaz incluirla la provisión del medicamento requerido. En ese sentido, argumentó que el hecho de que no estuviera incluido en el Programa Médico Obligatorio no sería un impedimento para que fuera cubierto por la demandada, en el entendimiento de que ella debe brindar un tratamiento médico adecuado a la patología sufrida, moderno y de calidad, acorde con las últimas técnicas y tecnológicas disponibles. Para así concluir, el a quo analizó los estudios de laboratorio realizados con anterioridad y posterioridad al suministro de la primera dosis de la droga -cuyo costo fue asumido por la paciente- y concluyó que la actora había observado una mejoría considerable en su nivel de plaquetas en sangre, por lo que entendió justificada la prescripción de una nueva dosis ante la reaparición de esa patología. Dicha conclusión no ha sido debidamente rebatida por la empresa de medicina prepaga demandada, la que centró su crítica en cuestiones de índole formal relativas al carácter fuera de prospecto del uso indicado.

[45]El derecho a la salud, desde el punto de vista normativo, está reconocido en los tratados internacionales con rango constitucional (art. 75, inc. 22) entre ellos, el art. 12 inc. c del Pacto Internacional de Derechos Económicos, Sociales y Culturales; inc. 1 arts. 4 y 5 de la Convención Americana sobre Derecho Humanos e inc. 1 del art. 6 del Pacto Internacional de Derechos Civiles y Políticos, extensivo no solo a la salud individual sino también a la salud colectiva (Del dictamen de la Procuración General, al que remitió la Corte Suprema en CSJN, 11/7/2006, “Floreancig, Andrea Cristina y otro por sí y en representación de su hijo menor H., L. E. c/ Estado Nacional s/ amparo”, Fallos 329:2552).

[46]Por ejemplo: CNCivComFed, Sala III, 24/11/2011, “C. A. A. c/Mapfre Salud S.A. s/recurso de queja», con relación al Bevacizumab (Avastin); CNCivComFed, Sala III, 13/08/20133, “O.J.M c/Swiss Medical S.A. s/amparo” (hormona de crecimiento); CFCyC, Sala III, 4.7.2013, “G.I. Tomás c. Swiss Medical” (Adalimumab – Humira –cuando aún no estaba aprobado para la enfermedad de Crohn); entre otros.

[47]CNCivComFed, Sala II, 10/11/2016, “Perrando, Aldo Isamel c/ Instituto Nac. de Servicios Sociales para Jubilados y Pensionados y otro s/ Amparo de Salud”, Causa n° 5669/2016, con relación al Bevacizumab (Avastin). En similar sentido, la CNCivComFdal, Sala I, en “Y. F. A. S. c/ Instituto Nac. de Servicios Sociales para Jubilados y Pensionados s/ amparo de salud”, Causa 1863/15. Del mismo modo, se resolvió previamente, con fecha 25/6/2015, la siguiente causa por la misma sala, aunque en este caso no se ha dicho si el producto era off label: “Gonzalez, Alejandro Ángel c/ Instituto Nac. de Servicios Sociales para Jubilados y Pensionados y otro s/Incidente de Apelación”, Causa n° 800/2014.

[48]CNCivcomFdal, Sala I, 24/08/2018, “C.A.D. c/ Obra social Poder Judicial de la Nación s/Amparo de salud”, Causa Nº 540/2016.

[49]CNCivcomFdal, Sala II, 04/09/2015, “Grange, Angés José c/ Omint SA de Servicios y otro s/Incidente de medida cautelar”, Causa n° 4428/2014.

[50]Cámara 5a de Apelaciones en lo Civil y Comercial de Córdoba, 11/03/2015, “Saad, Marcela Betríz y otro c. Administración Provincial de Seguro de Salud (A.P.R.O.S.S.) s/ amparo – recurso de apelación, Publicado en La Ley Online, AR/JUR/5573/2015.

[51]Además, en el mismo fallo se señala que APROSS “sostiene que no ha habido un actuar arbitrario ni ilegal de la obra social pues la negativa a cubrir el medicamento tiene como fundamento que no se encuentra en el Menú Prestacional debido a que no está aprobado por ANMAT para el tratamiento de la patología de la menor, no existiendo evidencia científica que avale su utilización, obedeciendo su prescripción a una actividad experimental que APROSS se ve impedida de cubrir a tenor del art. 14 inc. b) de la ley 9277. Dice que, en consecuencia, el medicamento se encuentra dentro de los considerados «Off Label», o sea, en investigación. Y que no se encuentra aprobado por la ANMAT para la patología que presenta la afiliada, sino para otras dos (artitrirs juvenil idiomática y artritis reumatoidea). Alega que el tratamiento requerido puede acarrear consecuencias no previstas para la amparista, pudiendo resultar incluso adverso a su salud, toda vez que hoy puede evidenciar mejoras pero nada garantiza los riesgos que puede acarrear a largo plazo. Aduce que hay razones médicas de peso que imposibilitan conceder la cobertura, y que otorgar el tratamiento experimental requerido significaría para APROSS violar su propia ley e ir en contra de las propias disposiciones médico-científicas que conforman los pilares básicos de la institución. Y que se está obligando a la demandada a financiar la industria científica de experimentación en medicamentos, actividad que excede con creces los lineamentos de su creación (…).Como tercer agravio, se queja (…) que se ordena cubrir una prestación experimental no avalada por la medicina basada en la evidencia, mediante una provisión no determinada en el tiempo.”

[52]El derecho a la salud, máxime cuando se trata de enfermedades graves, se encuentra íntimamente relacionado con el derecho a la vida que está reconocido por la Constitución y por los tratados internacionales que tienen jerarquía constitucional (art. 75, inc. 22, de la Ley Suprema), por lo que la autoridad pública tiene la obligación impostergable de garantizar ese derecho con acciones positivas, sin perjuicio de las obligaciones que deban asumir en su cumplimiento las jurisdicciones locales, las obras sociales o las entidades de la llamada medicina prepaga (Del dictamen de la Procuración General, al que remitió la Corte Suprema en CSJN, 11/7/2006, “Floreancig, Andrea Cristina y otro por sí y en representación de su hijo menor H., L. E. c/ Estado Nacional s/ amparo”, Fallos 329:2552).

[53]M.C. Cortesi, “Medicamentos: Introducción al estudio de su regulación jurídica”, Ed. Visión Jurídica, 2016, pg. 155. Aunque, en nuestra opinión, la prescripción off labelde un medicamento no implica un acto experimental como se ha expuesto más arriba.

[54]Arts. 58 y 59 del Código Civil y Comercial de la Nación, Res. MS 1480/2011 y Disp. ANMAT 6677/2010, entre otras.

[55]Cámara Nacional de Apelaciones en lo Civil, sala A, 07/06/2018, “P., M. del C. c. Instituto de la Visión SA y otros s/ daños y perjuicios”, publicado en La Ley Online, AR/JUR/33227/2018.En similar sentido, se ha sostenido: “…es pertinente añadir que las eventuales consecuencias negativas que pudiera generar el uso de la droga adalimumab por parte del actor quedan dentro de su exclusiva responsabilidad, deslindándose de tal modo la que eventualmente pudiese corresponder a las codemandadas[empresas de seguro médico]en razón de la cobertura que deberán brindar con motivo de lo decidido en autos” (CNCivcomFdal, Sala II, 04/09/2015, “Grange, Angés José c/ Omint SA de Servicios y otro s/Incidente de medida cautelar”, Causa n° 4428/2014).

[56]Conforme artículos 201, 203 y concordantes del Código Penal de la Nación.

[57]Cámara Nacional de Apelaciones en lo Civil, sala A, 07/06/2018, “P., M. del C. c. Instituto de la Visión SA y otros s/ daños y perjuicios”, AR/JUR/33227/2018.

[58]http://www.anmat.gov.ar/ets/BZM-NF2_informe_final.pdf

[59]Expediente MSN 1-2002-30984-15-5, Nota ANMAT: 197/2016.

[60]S. Schiaffino, R. M. Papale y A. Brandolini, “Uso Off-Label y Farmacovigilancia”, Manual de Buenas Prácticas de Farmacovigilancia Edición Latinoamérica, 1a. ed., Ciudad Autónoma de Buenos Aires, Ediciones Farmacológicas, 2018, pg. 673.

[61]“A la luz de los continuos reportes de seguridad y farmacovigilancia resulta evidente que la prescripción de medicamentos en cualquier indicación y bajo cualquier modalidad, que estén expresamente contraindicados inhiben cualquier posibilidad de uso: para el médico, el deber de no prescribir;    para el farmacéutico, el deber de alerta y no dispensa y para los seguros de salud la expresa negativa de cobertura. La propia Corte Suprema de Justicia de la Nación ha establecido de modo contundente que: “En aquellos casos en que los riesgos sean ostensiblemente mayores a los beneficios propios de la medicación… el profesional no sólo debe advertir esta situación, sino que debe abstenerse de indicar… (CSJN, 8/8/89, “Abelenda, Eloy F.”, L.L. 1990‐E‐432 y CSJN, 4/7/89, “Aguad, Alfredo H.”, L.L. 1990‐E‐442)” (I. Maglio,”Responsabilidad médica en la prescripción de fármacos en indicaciones no aprobadas (uso off label), en: http://www.noble-arp.com/src/img_up/30102013.0.pdf).

[62]Mayor información sobre el marco normativo local en A. Brandolini, “Marco jurídico de la Farmacovigilancia en la República Argentina”, en Manual de Buenas Prácticas de Farmacovigilancia edición Latinoamérica, 2018, pg. 49.

[63]S. Schiaffino, R. M. Papale y A. Brandolini, “Uso Off-Label y Farmacovigilancia”, Manual de Buenas Prácticas de Farmacovigilancia Edición Latinoamérica, 1a. ed., Ciudad Autónoma de Buenos Aires, Ediciones Farmacológicas, 2018, pg. 678.

[64]Tercer párrafo del art. 2, Ley 25.649.

[65]CSJN, 20/05/2014, “L., E. S. c. Centro de Educación Médica e Investigaciones Clínicas Norberto Quirno (CEMIC) s/ Amparo”, LA LEY 01/07/2014, 8 ED 258, 426 LA LEY 12/08/2014, LA LEY 2014-D , 512 DJ 19/11/2014, 48, AR/JUR/18656/2014.

[66]Directiva EU 2010/84

[67]Real Decreto 1015/2009, cap. III, art. 13: “1. La utilización de medicamentos autorizados en condiciones diferentes a las establecidas en su ficha técnica, tendrá carácter excepcional y se limitará a las situaciones en las que se carezca de alternativas terapéuticas autorizadas para un determinado paciente, respetando en su caso las restricciones que se hayan establecido ligadas a la prescripción y/o dispensación del medicamento y el protocolo terapéutico asistencial del centro sanitario. El médico responsable del tratamiento deberá justificar convenientemente en la historia clínica la necesidad del uso del medicamento e informar al paciente de los posibles beneficios y los riesgos potenciales, obteniendo su consentimiento (…). 2. La Agencia podrá elaborar recomendaciones de uso (…).

[68]L5121-12-1 del Código de Salud Pública, en su última enmienda por el art. 10 Decreto 2014-892 (“recomendación temporal de uso”).

[69]Más información disponible sobre la Unión Europea en: https://ec.europa.eu/health/sites/health/files/files/documents/2017_02_28_final_study_report_on_off-label_use_.pdf.

[71]Disponible en: http://portal.anvisa.gov.br/

[72]Por ejemplo, ver al respecto: Victoza® (liraglutida): riscos relacionados ao uso off label do medicamento (06/09/11) y A Gerência de Farmacovigilância alerta sobre o uso off label a longo prazo de azitromicina em pacientes com câncer submetidos a transplantes de células tronco hematopoiéticas (2018), disponibles en: http://portal.anvisa.gov.br/.

[73]En efecto, el Decr. 1490/1992 establece que el ANMAT tendrá competencia en todo lo referido al control y fiscalización sobre medicamentos, vigilancia, el contralor de las actividades que se realicen en función de la comercialización de los productos, la realización de acciones de prevención y protección de la salud de la población y toda otra acción que contribuya al logro de los objetivos establecidos. No obstante, aclaramos, que el ANMAT no es la autoridad que regula las actividades médicas y/o farmacéuticas. Al respecto, la OMS ha sostenido: “Off-label use” falls under the purview of national regulatory agencies”(https://apps.who.int/iris/bitstream/handle/10665/258941/WHO-HTM-TB-2017.20-eng.pdf;jsessionid=6F4BEA5551A6AC836ADA81B8A48709E0?sequence=1).

[74]Evaluación de Tecnologías Sanitarias (ETS) es el análisis de la evidencia científica sobre la eficacia, eficiencia y efectividad de las tecnologías utilizadas en salud pública. Comprende la evaluación de los medicamentos, dispositivos y procedimientos médicos o quirúrgicos utilizados en la atención de la salud humana, con la finalidad de proveer insumos que sirvan para orientar la toma de decisiones. Más información en: http://www.anmat.gov.ar/ets/ets.asp. Sin perjuicio de ello, a través de la Resolución 623/2018, publicada el 3 de abril de 2018 en el Boletín Oficial, se creó la Comisión Nacional de Evaluación de Tecnologías de Salud (CONETEC), que funcionará en el ámbito de la Unidad de Coordinación General del Ministerio de Salud de la Nación y llevará adelante su labor hasta que se debata en el Congreso de la Nación la creación de la Agencia Nacional de Evaluación de Tecnologías Sanitarias (AGNET). Será competencia de la Comisión la realización de estudios y evaluaciones de medicamentos, productos médicos e instrumentos, técnicas y procedimientos clínicos, quirúrgicos y de cualquier otra naturaleza destinados a la prevención, diagnóstico y tratamiento de enfermedades y/o rehabilitación de la salud, a fin de determinar su uso apropiado, oportunidad y modo de incorporación para su financiamiento y/o cobertura.

[75]http://www.anmat.gov.ar/ets/Bevacizumab_resumen_ejecutivo.pdf. En este caso, se ha tenido en cuenta estudios de eficacia, ensayos clínicos, estudios de costo-efectividad y revisiones sistemáticas realizadas en otros países, como también, el informe del Sistema Nacional de Farmacovigilancia de Argentina, el Consenso de una sociedad de médicos expertos, pronunciamientos de sociedades científicas especializadas, entre otros trabajos. Luego de ello, el ANMAT concluyó en el año 2016 que tomando en cuenta la epidemiología de la enfermedad, su incremento paulatino y acumulativo, el largo tratamiento, las consecuencias en discapacidad y el acceso al tratamiento más costo-efectivo, el uso de Bevacizumab es una opción razonable y segura, aclarando que la diferencia de costo es tan llamativa, por lo que no es de extrañar que incluso los países que poseen un proceso de desarrollo de fármacos absolutamente regulado, accedan a tolerar el uso off-label del Bevacizumab. En el mismo caso, distintos gobiernos, a través de los ministerios de salud o agencias similares de salud, promovieron estudios para comparar la eficacia y seguridad del Bevazimumab con relación al producto aprobado para la indicación “cabeza a cabeza”, sin que el laboratorio productor hubiera patrocinado estudios similares.

[76]Por ejemplo, en otro estudio referido al Bevazimumab para el tratamiento de la retinopatía del

prematuro, se sostuvo: “es entendible que el médico considere el uso fuera de ficha técnica del BZM para la ROP, en condiciones controladas, luego de evaluar los riesgos y beneficios de un tratamiento accesible versus uno mucho más complejo, en el contexto de recursos limitados y riesgo de severa discapacidad. (…) La evidencia disponible sugiere calificar a esta recomendación como: DÉBIL. Esta calificación significa que es una recomendación con muchas reservas pues la evidencia disponible es débil e incompleta, aunque puede ser útil en entornos con recursos muy limitados y con dificultades manifiestas para lograr acceder en tiempo y forma a tratamientos más complejos más caros. Debemos destacar que hay una necesidad imperiosa de realizar más estudios bien diseñados, para alcanzar un balance riesgo-beneficio razonable” (http://www.anmat.gov.ar/ets/Articulo_BZM_en_ROP.pdf).

[77]En este contexto diferente, correspondería replantarse el alcance de la responsabilidad frente a eventuales daños.

Empleo del documento electrónico, la firma electrónica y la firma digital en Argentina: su eficacia jurídica 150 150 admin

Empleo del documento electrónico, la firma electrónica y la firma digital en Argentina: su eficacia jurídica

Con motivo de su reciente reglamentación, retomamos los principales lineamientos de la Ley de Firma Digital y sus modificatorias.

Marco jurídico

En noviembre del año 2001, el Congreso de la Nación sancionó la Ley Nº 25.506 de Firma Digital (LFD), la cual introdujo formalmente en nuestro país los conceptos de “firma digital”, “firma electrónica” y “certificado digital”, entre otros.

Esta ley, cuya autoridad de aplicación resulta ser en la actualidad laSecretaría de Gobierno de Modernización de la Jefatura de Gabinete de Ministros de la Nación, ha sido modificada y complementada por un número amplio de normas, de origen principalmente administrativo.

Uno de los cambios más significativos a la LFD introducidos durante el año pasado (2018) quizás haya sido la ampliación de su alcance realizada por la Ley Nº 27.446 de Simplificación y Desburocratización de la Administración Pública Nacional. Esta ley se encargó de asignar a la Sindicatura General de la Nación el rol de Organismo Auditante de la Infraestructura de Firma Digital, al tiempo queeliminó las exclusiones de aplicación de la LFD antes presentes en el artículo 4º de dicha norma. En efecto, el art. 3 de la LFD dispone que cuando la ley requiera una firma manuscrita, esa exigencia también queda satisfecha por una firma digital. No obstante, antes de la modificación efectuada por la Ley Nº 27.446, quedaban excluidos de tal similitud aquellos actos que debían ser instrumentados bajo exigencias o formalidades incompatibles con la utilización de la firma digital, ya sea como consecuencia de disposiciones legales o acuerdo de partes. En consecuencia, la derogación del art. 4 de la LFD permite sostener, por ejemplo, que las recetas médicas ya no deben ser, necesariamente, firmadas de puño y letra por el médico, sino bien, que podrían ser instrumentadas de manera electrónica.

Entonces, tomando en consideración los avances tecnológicos producidos desde la sanción de la LFD en el año 2001, así como la experiencia de implementación de la Infraestructura de Firma Digital, el Poder Ejecutivo de la Nación (PEN) concluyó que se ha hecho necesario actualizar y adecuar su contenido. En este espíritu, el 12 de marzo de 2019 el PEN decidió aprobar una nueva reglamentación de la LFD (la “Reglamentación”), mediante elDecreto 182/2019.

Conceptos iniciales

Antes de mencionar los puntos salientes de la Reglamentación, consideramos oportuno detenernos un momento para hacer un breve repaso de los conceptos iniciales mencionados en el párrafo primero de este artículo.

La LFD define a la Firma Digital como el “resultado de aplicar a un documento digital un procedimiento matemático que requiere información de exclusivo conocimiento del firmante, encontrándose ésta bajo su absoluto control.”

La firma digital debe ser susceptible de verificación por terceras partes, tal que dicha verificación simultáneamente permita identificar al firmante y detectar cualquier alteración del documento digital posterior a su firma.

Su validez, es idéntica a la de una firma ológrafa. Dice el art. 3º de la LFD que “Cuando la ley requiera una firma manuscrita, esa exigencia también queda satisfecha por una firma digital”, siendo este principio aplicable a todos los casos en los que la ley establece la obligación de firmar o prescribe consecuencias para su ausencia.

A su tiempo, la Firma Electrónica es definida como el “conjunto de datos electrónicos integrados, ligados o asociados de manera lógica a otros datos electrónicos, utilizado por el signatario como su medio de identificación, que carece de alguno de los requisitos legales para ser considerada firma digital”.

A diferencia de la firma digital, en caso de ser desconocida la firma electrónica, corresponde a quien la invoca acreditar su validez.

Lo dicho hasta aquí no obsta que un contrato pueda celebrarse en ausencia de firmas (manuscritas y/o digitales), en el marco de la libertad de formas y autonomía de la voluntad que el derecho prescribe.

Como prueba de la declaración de voluntad expresada por las partes, el artículo 288 del Código Civil y Comercial de la Nación (CCCN) reconoce que “en los instrumentos generados por medios electrónicos, el requisito de la firma de una persona queda satisfecho si se utiliza una firma digital que asegure razonablemente la autoría e inalterabilidad del instrumento.”

A su vez, existen plataformas de firma electrónica como DocuSign[1]o AdobeSign, que permiten enviar y firmar documentos electrónicamente. Dichos sistemas, pese a no equipararse en nuestro país a las firmas digitales, brindan mayores garantías de autenticidad e inalterabilidad de contenido, reduciendo los riesgos de que se declare la inexistencia de la firma o instrumento, y brindando mayor sustento fáctico a una eventual prueba en juicio.

Por último, se entiende por certificado digital al documento digital firmado digitalmente por un certificador, que vincula los datos de verificación de firma a su titular. Esta definición obedece al proceso de firma digital establecido normativamente.

Reglamentación de la LFD

Como hemos anticipado, la Reglamentación regula el empleo del documento electrónico, de la firma electrónica y de la firma digital y su eficacia jurídica en el marco de la Infraestructura de Firma Digital establecida por la LFD y su modificatoria, reglamentando en particular lo referido a la infraestructura de la firma digital, las funciones de la autoridad de aplicación y el ente licenciante, las autoridades de registros y los prestadores de servicio de confianza.

La Infraestructura de Firma Digital estará compuesta por: (i) la Autoridad Certificante Raíz  – que es la Autoridad Certificante administrada por la Secretaría de Modernización A0dministrativa –; (ii) el Ente Licenciante; (iii) los certificadores licenciados, incluyendo sus autoridades certificantes y sus autoridades de registro, según los servicios que presten; (iv) las autoridades de sello de tiempo; (v) los suscriptores de los certificados; (vi) los terceros usuarios; (vii) los certificadores reconocidos por la Autoridad de Aplicación; (viii) el Organismo Auditante; y, (ix) los prestadores de servicios de confianza  – lo cual incluye: conservación de archivos digitales, custodia de declaraciones de voluntad; notificación fehaciente de documentos electrónicos; depósito de documentos electrónicos; gestión de contratos inteligentes y otros servicios digitales; servicios de autenticación electrónica e identificación digital, por ejemplo –.

De manera adicional a ello, se dispone que la exigencia legal de conservar documentos, registros o datos, conforme a la legislación vigente en la materia, queda satisfecha con la conservación de los correspondientes documentos digitales firmados digitalmente. Los documentos, registros o datos electrónicos, deberán ser almacenados por los intervinientes o por prestadores de servicios de confianza aceptados por los intervinientes, durante los plazos establecidos en las normas específicas, y conservados en formato electrónico garantizando su integridad, accesibilidad y disponibilidad.

Además, de acuerdo a la Reglamentación, cuando una norma requiera la formalidad de escritura pública para otorgar poderes generales o particulares, para diligenciar actuaciones, interponer recursos administrativos, realizar trámites, formular peticiones o solicitar inscripciones, dicho requisito se considerará satisfecho mediante el apoderamiento realizado por el interesado en la plataforma de Trámites a Distancia (TAD) del Sistema de Gestión Documental Electrónica (GDE), salvo disposición legal en contrario.

De igual modo, el GDE permitirá la firma digital de los documentos electrónicos con las siguientes modalidades:

a) Firma digital remota: se utiliza para para firmar digitalmente todo tipo de documento electrónico incluyendo actos administrativos.

b) Firma digital con dispositivo criptográfico externo: se utiliza para firmar digitalmente todo tipo de documento electrónico incluyendo actos administrativos.

c) Firma digital con certificado del sistema: se utiliza para firmar documentos electrónicos, excepto actos administrativos, como dictámenes, informes, comunicaciones oficiales, etc.

Estas firmas digitales gozan de plena validez, asegurando indubitablemente la autoría e integridad del documento electrónico firmado digitalmente. Se encuentra aún en expectativa, sin embargo, la aplicación de todo ello en la práctica contractual y en la instrumentación de otros actos, como por ejemplo, la prescripción médica.


[1]Ver en <https://www.docusign.com.es/>

Lineamientos y contenidos básicos de normas corporativas vinculantes 150 150 admin

Lineamientos y contenidos básicos de normas corporativas vinculantes

Antecedentes

La Ley N° 25.326 de Protección de Datos Personales (“LPDP”) dispone que es prohibida la transferencia de datos personales de cualquier tipo con países u organismos internacionales o supranacionales, que no proporcionen niveles de protección adecuados.

Asimismo, establece que dicha prohibición no regirá en los supuestos[1]de: (i) Colaboración judicial internacional; (ii) Intercambio de datos de carácter médico, cuando así lo exija el tratamiento del afectado, o una investigación epidemiológica; (iii) Transferencias bancarias o bursátiles, en lo relativo a las transacciones respectivas y conforme la legislación que les resulte aplicable; (iv) Cuando la transferencia se hubiera acordado en el marco de tratados internacionales en los cuales Argentina sea parte; (v) Cuando la transferencia tenga por objeto la cooperación internacional entre organismos de inteligencia para la lucha contra el crimen organizado, el terrorismo y el narcotráfico.

A su tiempo, el Decreto 1558/01 facultó a la por entonces Autoridad de Aplicación de la LPDP Dirección Nacional de Protección de Datos Personales (DNPDP), a “evaluar, de oficio o a pedido de parte interesada, el nivel de protección proporcionado por las normas de un Estado u organismo internacional”, decretando que el carácter adecuado del nivel de protección que ofrece un país u organismo internacional se debe evaluar atendiendo a todas las circunstancias que concurran en una transferencia o en una categoría de transferencias de datos.

Para el Decreto 1558/01, un Estado u organismo internacional proporciona un nivel adecuado de protección cuando dicha tutela se deriva directamente del ordenamiento jurídico vigente, o de sistemas de autorregulación, o del amparo que establezcan las cláusulas contractuales que prevean la protección de datos personales.

Toda vez que no se encontraban previstas las medidas contractuales como otra excepción para la transferencia internacional hacia países sin protección adecuada, a pedido de parte, la DNPDP comenzó oportunamente a analizar borradores de contratos, y a emitir un dictamen respecto a su adecuación.

Estos dictámenes fueron conformando ciertos lineamientos que permitían interpretar los requisitos para dar base legal a una transferencia internacional de protección de datos personales a una jurisdicción no adecuada. Empero, no fue hasta la emisión de la Disposición 60 /2016 que la DNPDP aprobó un modelo oficial de contrato para la materia.

La Disp. N°60/2016 DNPDP, además de receptar dos contratos modelo para utilizar en la transferencia de datos personales a jurisdicciones de protección no adecuada, permitió -de manera alternativa- que las partes involucradas suscriban contratos que difieran de estos prototipos, siempre y cuando los documentos empleados contuviesen los principios, garantías y contenidos relativos a la protección de los datos personales previstos en los modelos aprobados.

Resolución 159/2018 – “Lineamientos y contenidos básicos de normas corporativas vinculantes”

En línea con el derrotero normativo descripto, la AAIP ha interpretado que la legislación argentina admite como garantías adecuadas a los fines de la transferencia internacional de datos personales, la existencia de sistemas de autorregulación que brinden una protección similar a la de nuestra normativa.

En este sentido, reconoce que resulta una costumbre internacional cada día más extendida a nivel empresarial de orden multinacional, el desarrollo de normas de autorregulación entre empresas de un mismo grupo económico, en inglés conocidas como Binding Corporate Rules (BCRs).

A tales efectos, juzgó conveniente delinear los contenidos básicos de una autorregulación empresaria para ser considerada lícita y garantizar los derechos del titular del dato, otorgando mayor seguridad jurídica en estos sistemas normativos complejos.

Los lineamientos aprobados indican que las normas corporativas vinculantes que pretendan alcanzar un nivel adecuado de protección de los datos personales deberán ser obligatorias y exigibles tanto para la totalidad de las empresas que forman parte de un grupo económico[2](mediante resoluciones societarias que las obliguen a cumplir con dicha norma), como para los empleados, subcontratistas y terceros beneficiarios (mediante cláusulas específicas), y prever remedios judiciales y administrativos de carácter independiente, efectivos y accesibles.

A su vez, deberán respetar los siguientes contenidos mínimos:

a) Condiciones de licitud: Principios de legitimidad del tratamiento, finalidad, calidad de los datos (pertinentes restringidos a lo estrictamente necesario para la finalidad, exactos, ciertos, adecuados, actualizados y completos en caso de ser necesario, y su caducidad), información y transparencia, seguridad y confidencialidad; Derechos del titular de los datos de acceso, rectificación, actualización y supresión; Restricciones de ulteriores transferencias a terceros países sin legislación adecuada.

b) Protecciones específicas por sensibilidad de la materia: Prohibición del tratamiento de datos sensibles, salvo que resulte necesario por ley o con consentimiento previo del titular de los datos; Previsión de los derechos del titular de dato a ser excluido de los listados de publicidad directa no consentida y a oponerse a ser objeto de una decisión basada únicamente en el tratamiento automatizado de datos que le produzca efectos jurídicos perniciosos o lo afecte significativamente de forma negativa; No conformación de registros de antecedentes penales y/o contravencionales y prohibición de su cesión a terceros salvo con el consentimiento expreso del titular de los datos.

c) Designación de terceros beneficiarios: Se debe otorgar potestad como terceros beneficiarios, con carácter irrevocable y mediante cláusulas específicas, al titular de los datos y a la AAIP para el ejercicio de sus prerrogativas, derechos y garantías que la norma de autorregulación les reconoce a su favor.

d) Derechos del titular de los datos: Adecuado reconocimiento y diseño de los procedimientos para el ejercicio de los derechos de los titulares de los datos.

e) Jurisdicción local para el ejercicio de los derechos del titular de los datos: Se debe respetar el derecho del titular de los datos a iniciar un reclamo judicial o administrativo en su jurisdicción local.

f) Responsabilidad: Las empresas que participen en el tratamiento de los datos personales deben asumir responsabilidad solidaria ante el titular de los datos y la autoridad de control frente a cualquier violación de la norma de autorregulación prevista (debería respetarse la eventual intervención de las autoridades de control de cada país exportador).

g) Autoridad de control: Ante una transferencia internacional de datos entre empresas que pertenezcan al mismo grupo económico, la AAIP podrá intervenir cuando la empresa que exporte los datos personales se encuentre establecida en Argentina. A su vez, la AAIP podrá intervenir como tercero beneficiario cuando se encuentren involucrados datos personales de titulares que residan en Argentina. Podrán intervenir todas aquellas autoridades de control de los países en donde se encuentren establecidas las empresas importadoras y exportadoras de los datos personales motivo de la transferencia.

h) Compromiso de garantía y explicación fundada: Se deberá garantizar y fundamentar que las normas de autorregulación sean efectivamente exigibles a las empresas del grupo por el titular de los datos y la AAIP.

i) Capacitación: Debe preverse la capacitación continua del personal asignado a las actividades vinculadas al tratamiento de los datos personales.

Las empresas que transfieren datos personales a compañías ubicadas en terceros países sin legislación que adecuada, y sustenten su adecuación en normas de autorregulación que difieran del documento aprobado, deben presentar dichas normas ante la AAIP para su control y aprobación, dentro de los 30 días siguientes de efectuada la transferencia.


[1]El Decreto Reglamentario N° 1558/2011 amplió las excepciones previstas por la LPDP, normando que La prohibición de transferir datos personales hacia países u organismos internacionales o supranacionales que no proporcionen niveles de protección adecuados, no rige cuando el titular de los datos hubiera consentido expresamente la cesión.

[2]Grupo económico: sociedades controlantes, controladas y vinculadas en las cuales se tenga influencia significativa en las decisiones, denominación, domicilio, actividad principal, participación patrimonial, porcentaje de votos y, para las controlantes, principales accionistas.